Was ist eine Benutzeranforderungsspezifikation? (URS) in Pharma?Ein vollständiger Leitfaden für pharmazeutische Geräte
Was ist eine Benutzeranforderungsspezifikation? (URS) in Pharma?Ein vollständiger Leitfaden für pharmazeutische Geräte
August 17, 2026
Keine Kommentare
A Spezifikation der Benutzeranforderungen (URS) In Pharmazeutische Herstellung ist das grundlegende Dokument, das definiert Was Ein System oder ein Gerät muss die erforderliche Qualität erfüllen, Leistung, und regulatorischer Anforderungen. Es wird vom Gerätebesitzer geschrieben (das Pharmaunternehmen) und beschreibt die benötigten Funktionen, Kapazitäten, Materialien, und GMP-Merkmale der Ausrüstung. Ein URS stellt sicher, dass alle Beteiligten (Produktion, Maschinenbau, Qualitätssicherung) Vereinbaren Sie die Anforderungen, bevor Sie mit der Beschaffung oder dem Design beginnen. Es bietet eine Grundlage für Lieferantenvorschläge und dient als Referenz für das gesamte Design, Testen, und Validierung.
Wichtige Erkenntnisse
URS definiert, was pharmazeutische Geräte leisten müssen, einschließlich seines Verwendungszwecks, Kapazität, Leistung, Qualität, Sicherheit, und betriebliche Anforderungen.
Ein gutes Pharmazeutische URS sollten klare und messbare Anforderungen enthalten das lässt sich später überprüfen.
Für Verpackungsmaschinen, Das URS kann Produktspezifikationen abdecken, Paketformate, Produktionsgeschwindigkeit, Materialien, Dienstprogramme, Automatisierung, Reinigung, Sicherheit, und Dokumentation.
URS ist nicht dasselbe wie eine Designspezifikation. Der URS definiert das erforderliche Ergebnis; Der Gerätehersteller entwickelt die technische Lösung.
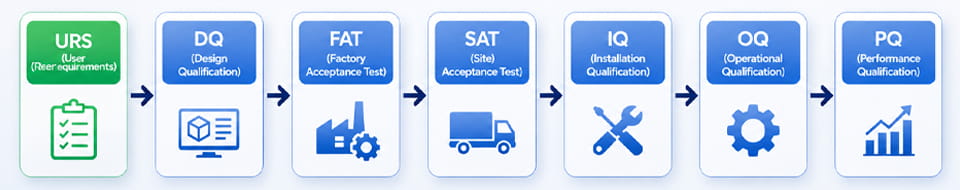
URS kann eine Referenz dafür bereitstellen Beschaffung von Ausrüstung, Lieferantenbewertung, DQ, FAT/SAT, IQ, OQ, und PQ.
Ein klares URS trägt dazu bei, Missverständnisse zwischen dem Pharmahersteller und dem Gerätelieferanten zu reduzieren, bevor die Maschine entworfen und gebaut wird.
Für ein Verpackungsmaschinenprojekt, Je früher der Käufer Anforderungen definiert, wie z Produkttyp, Verpackungsformat, Zielgeschwindigkeit, und GMP-Erwartungen, desto einfacher wird es, geeignete Geräte zu bewerten.
Was ist eine Benutzeranforderungsspezifikation? (URS) in Pharma?
A Spezifikation der Benutzeranforderungen (URS) ist ein formelles Dokument, das die erfasst Bedürfnisse und Erwartungen des Benutzers für ein Gerät oder System in der Pharmaindustrie. Es beschreibt Was die Ausrüstung muss – z.B. Zielproduktionsrate, Produktformate, Genauigkeit, und Regulierungsfunktionen – ohne Verschreibung Wie um es zu erreichen. Das URS fungiert als Brücke zwischen Prozessingenieuren oder Produktionsanwendern und Ausrüstungslieferanten. Es kommuniziert die Vision und Einschränkungen des Benutzers, damit Lieferanten entwerfen können, Zitat, und ein System aufbauen, das diese Anforderungen erfüllt.
Zum Beispiel, ein URS könnte angeben:
Der Verwendungszweck (z.B. „Packen Sie 10–60 Tablettenblister ein“).
Leistungskriterien (z.B. „≥ 100,000 Blasen pro Stunde“).
Regulatorische und GMP-Anforderungen (z.B. „Hygienisches Design, Reinigbarkeit zu <10 ppm Rückstand“).
Baumaterialien (z.B. „Alle produktberührten Teile aus Edelstahl 316L“).
Versorgungsunternehmen und Umwelt (z.B. „Wird im Reinraum der Klasse C betrieben, benötigt 380V Strom, 6 Wasserbar“).
Indem wir die Anforderungen im Vorfeld klar definieren, Das URS wird zum Grundstein für alle späteren Phasen – die Entwurfsprüfung, Lieferantenbewertung, Testen, und Validierung. Regulatorische Leitlinien (z.B. EU-Anhang 15, FDA 21 CFR Teil 11, GAMP5) erwartet ausdrücklich dokumentierte Benutzeranforderungen als Ausgangspunkt für die Gerätequalifizierung. In der Praxis, Das Schreiben eines URS erzwingt funktionsübergreifende Teams (Produktion, Qualitätssicherung, Validierung, Maschinenbau) um genau darauf abzustimmen, was die Ausrüstung tun muss, damit das Produkt korrekt hergestellt wird.
Warum ist URS in der pharmazeutischen Herstellung wichtig??
Ein gut gestaltetes URS ist entscheidend für den GMP-konformen Projekterfolg. Zu den Hauptgründen gehören::
Klarheit der Anforderungen: Ein URS dokumentiert alle Erwartungen (Ausgabe, Qualität, Sicherheit, usw.) an einem Ort. Dies vermeidet Verwirrung und stellt sicher, dass der Lieferant genau weiß, was benötigt wird. Ohne URS, Anforderungen können vage sein oder übersehen werden, was zu kostspieligen Neukonstruktionen führt.
Grundlage für die Designqualifikation (DQ): Das URS dient als Grundlage für die Designqualifizierung. Damit können Sie überprüfen, ob der vorgeschlagene Entwurf alle Anforderungen erfüllt. EU-GMP-Anhang 15 Es heißt ausdrücklich, dass „die Anforderungen der Nutzeranforderungsspezifikation während der Designqualifizierung überprüft werden sollten“.
Validierung & Testen: Jede Qualifizierungsmaßnahme geht auf die URS zurück. Die FDA-Anleitung erläutert die Installationsqualifikation (IQ) überprüft die Installation des Geräts anhand der genehmigten Spezifikationen, die im URS definiert sind (Z.B., Baustoffe)”. Betriebsqualifikation (OQ) prüft, ob das Gerät wie vorgesehen funktioniert, und Leistungsqualifizierung (PQ) bestätigt, dass es die in Stage definierten Spezifikationen durchweg erfüllt 1 (die URS). Zusamenfassend, ob bei FAT, SA, IQ, OQ oder PQ, Jeder Test überprüft eine oder mehrere URS-Anforderungen.
Risikomanagement & GMP-Konformität: Durch die Einbeziehung kritischer Qualitätsmerkmale (CQAs), GMP-Designmerkmale, und regulatorische Anforderungen im URS, Teams können Risiken frühzeitig angehen. Zum Beispiel, Durch die Festlegung hygienischer Designkriterien im Vorfeld werden spätere Kontaminationsprobleme vermieden. Best Practices der Branche legen Wert auf die Einbeziehung der Qualitätssicherung, Sicherheit, und Compliance-Anforderungen im URS, sodass „das endgültige System sowohl Geschäfts- als auch Compliance-Anforderungen erfüllt“.
Kommunikation & Lieferantenauswahl: Das URS ist eine gemeinsame Referenz zwischen dem Pharmaunternehmen und Ausrüstungsanbieter. Es ermöglicht Lieferanten, Angebote zu erstellen, die direkt auf die Bedürfnisse des Benutzers zugeschnitten sind. Es hilft auch bei der Bewertung von Angeboten – Maschinen können mit dem URS verglichen werden (über FAT/SAT) um herauszufinden, welches Ihren Anforderungen am besten entspricht.
Kosten- und Terminkontrolle: Klare Anforderungen bedeuten eine geringere Wahrscheinlichkeit, dass sich der Umfang ausweitet oder Funktionen fehlen. Dies reduziert das Risiko von Projektverzögerungen und kostspieligen Nacharbeiten.
Beispiel – URS-Inhaltskategorien:
URS-Kategorie
Beispielanforderungen
Verwendungszweck
Welche Prozesse und Produkte verarbeitet die Anlage?.
FAT/SAT-Pläne, und IQ/OQ/PQ-Ergebnisse mit Bestehenskriterien.
Verifizierungshinweis: Jedes URS-Element sollte klar und messbar sein. Zum Beispiel, genaue Zahlen angeben (z.B. „100 Flaschen/Min.“ oder „max. 30°C Kammertemperatur“) sodass Tests wie FAT/OQ sie objektiv überprüfen können. Geben Sie immer Akzeptanzkriterien an (z.B. „Dichtungen müssen 0,01 MPa standhalten 5 Sekunden“) ggf.
Was sollte ein pharmazeutisches URS beinhalten??
Ein pharmazeutisches URS deckt typischerweise diese Bereiche ab:
Verwendungszweck & Umfang: Beschreiben Sie den Prozessschritt (Füllung, Versiegelung, Beschriftung, usw.), die Produkte und Verpackungsformate, und wie sich die Ausrüstung in den Gesamtprozess einfügt. Dies legt den Kontext für alles andere fest.
Kapazität und Durchsatz: Definieren Sie die Zielausgabe (Einheiten/Stunde oder Chargengröße). Zum Beispiel: "Pack 50,000 Einheitsdosis-Blisterpackungen pro 8-Stunden-Schicht.“ Berücksichtigen Sie alle Start-/Abschaltbedingungen oder Regelbereiche.
Produkt- und Verpackungsdetails: Geben Sie die Produkteigenschaften an (Tablet-Größe, Gewicht, Feuchtigkeitsempfindlichkeit) und das Verpackungsformat (Flaschentyp, Abmessungen der Blisterkarte, Kartongröße). Wenn mehrere Produkte oder Größen verwendet werden, jeweils auflisten.
Konstruktionsmaterial: Listen Sie die erforderlichen Materialien und Standards auf. In der Pharmaindustrie, Edelstahl (304/316L) und Polymere in FDA-Qualität sind für Kontaktteile üblich. Berücksichtigen Sie die Anforderungen an die Oberflächenbeschaffenheit (z.B. Ra ≤0,8 μm) und alle Auskleidungen oder Beschichtungen.
GMP- und Designmerkmale: Berücksichtigen Sie Kriterien für das hygienische Design (z.B. keine toten Beine oder Spalten, Entwässerbarkeit). Verweisen Sie auf alle geltenden Normen oder Richtlinien (EU-GMP-Anhang 11, ISO, ASTM). Für computergestützte Systeme, Beachten Sie die Anforderungen an die Datenintegrität (Audit-Trail, Elektronische Signaturen gemäß 21CFR11).
Versorgungsunternehmen und Umwelt: Einzelheiten zu den erforderlichen Dienstprogrammen (Leistung: Spannung/Phasen, Druckluftdruck/-durchfluss, Kühlwasser, leer, usw.) und Umweltbedingungen (Reinraumklasse, Temperatur-/Feuchtigkeitsbereiche).
Kontrollen und Daten: Beschreiben Sie den Automatisierungsbedarf: SPS/HMI-Plattform, Sprachen, Rezeptverwaltung, Alarm, und Konnektivität (Ethernet/SCADA/MES). Geben Sie etwaige Datenspeicherungs- oder Berichtsanforderungen an (Chargenprotokolle, OEE-Verfolgung).
Sicherheitsanforderungen: Sicherheitsmerkmale auflisten (z.B. Lichtvorhänge, Notstopps, verriegelte Wachen) und relevanten Sicherheitsstandards (Ce, Ul). Berücksichtigen Sie alle Anforderungen an Ergonomie und Bedienersicherheit (Sperre/Tagout, LOTO-Zonen).
Dokumentation und Dienstleistungen: Erfordern die Lieferung von Benutzerhandbüchern, Bestandszeichnungen, Kalibrierungsprotokolle, Materialzertifikate, Software-Backups, und Schulung für Bediener/Wartungspersonal.
Prüfung und Qualifizierung: Geben Sie FAT an (Werksabnahmetest) Kriterien und Umfang IR/WH/PQ. Zum Beispiel: „Der Lieferant muss an seinem Standort eine FAT durchführen, um die Einhaltung aller URS-Punkte nachzuweisen und einen FAT-Bericht vorzulegen.“
URS-Anforderungen für pharmazeutische Verpackungsanlagen
Verpackungsmaschinerie hat einige spezielle URS-Überlegungen. Zusätzlich zu den oben genannten allgemeinen Punkten, enthalten:
Verpackungsgeschwindigkeiten: Geben Sie Zielraten an (z.B. 200 Flaschen/Min, 50 Kartons/Min, 80 Blasen/Min). Wenn mehrere Maschinen/Linien integriert sind, Klären Sie den Durchsatz für jeden.
Produktpalette: Listen Sie alle Produktvarianten auf, die bearbeitet werden müssen (Tablet vs. Kapsel, verschiedene Flaschendurchmesser, Kappenstile, usw.). Wenn die Zeile mehrere Formate verarbeitet, Einschließen erforderlich Umstellungszeiten und alle benötigten Formatteile.
Paketformate: Gegen Blasen, Geben Sie die Kartengrößen an, Hohlraumanordnung, Folientyp (PVC/PVDC-Dicke, Alu/PVdC). Für Flaschen, Geben Sie Behältertypen und Füllmengen an. Für Kartons, Geben Sie die Abmessungen und den Verschlusstyp an. Diese Details stellen sicher, dass die Maschine korrekt konfiguriert ist.
Materialhandhabung: Geben Sie alle Feeder detailliert an, Trennzeichen, oder Siebe, die für die Feststoffdosierung benötigt werden. Für Pulver/Flüssigkeiten, Geben Sie Dosierungstoleranzen und Reservoiranforderungen an.
Materialien: Wie immer, Alle produktberührenden Teile sollten für Pharma geeignet sein (z.B. SS316L). Wenn es sich um ätzende oder säurehaltige Produkte handelt, Beachten Sie eventuelle spezielle Beschichtungen oder Materialien.
Reinigung & Umstellung: Wenn mit häufigen Produktwechseln zu rechnen ist, erfordern Schnellwechselteile oder CIP (Reinigung vor Ort) Merkmale. Für sterile Leitungen, Legen Sie Reinraumklassifizierungs- und Sterilisationsmethoden fest.
Kontrollen: z.B. „Die Linie soll eine Allen-Bradley-SPS mit SCADA-Schnittstelle verwenden, Unterstützung der Rezeptsteuerung.“ Geben Sie die Serialisierung von Etiketten oder die Konnektivität zu Upstream-/Downstream-Geräten an.
Integration: Wenn Teil einer größeren Linie, erfordern Kompatibilität (z.B. Förderer, Chargenverfolgung, Barcode-Scanner). Dokumentieren Sie etwaige Schnittstellen (elektrisch, mechanisch, Kommunikation) benötigt.
Dienstprogramme: Verpackungslinien benötigen oft Druckluft (z.B. 5 bar bei X NL/min) und kann Vakuum oder Stickstoff verwenden. Geben Sie Mindestanforderungen an.
Sicherheit: Mit mehreren Betreibern in der Nähe, Dazu gehören Lichtvorhänge oder Zweihandsteuerungen an Belade-/Auswurfstationen. Das URS sollte die Sicherheitsregeln Ihrer Website widerspiegeln (z.B. CE-Konformität).
Zum Beispiel, Eine Blistermaschine URS könnte enthalten: „Heißsiegelfähigkeit bis 200°C, Geeignet für PVC/PVDC-Folien mit einer Dicke von 300 µm, Integrierte Blisterzuführung und Zuschnittförderer, 4-Track-Blisterformat mit Umstellung <15 min, Alle Kontaktteile aus SS316L, Leistung ≥80 Blister/min bei 100% Effizienz." Dank dieser Besonderheiten kann der Maschinenbauer genau auf Ihre Bedürfnisse eingehen.
Wie passt URS in den Qualifizierungsprozess??
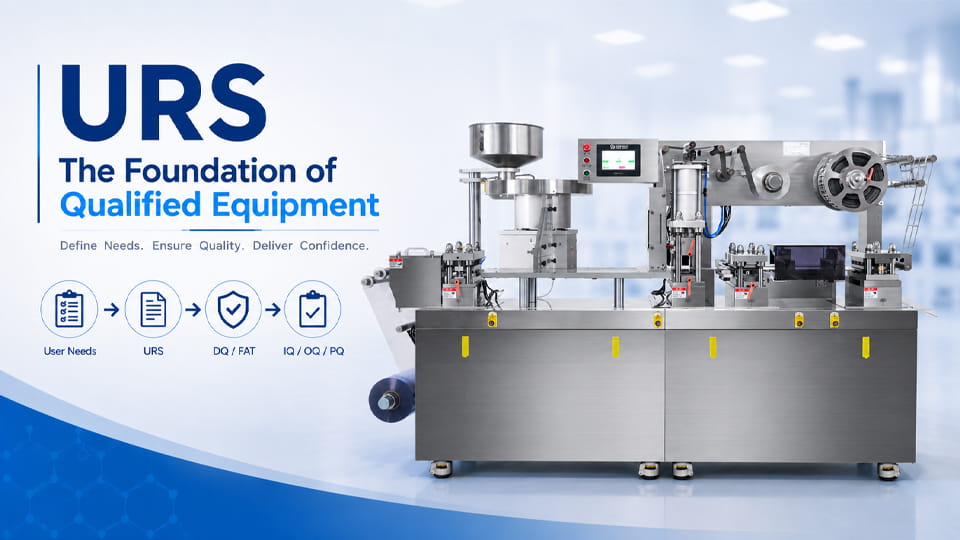
Das URS ist der Ausgangspunkt des Gerätequalifizierungslebenszyklus. Ein vereinfachter Ablauf ist:
URS → DQ: Sobald die URS genehmigt ist, das Gerätedesign (Zeichnungen, Spezifikationen) wird in der Designqualifizierung überprüft, um sicherzustellen, dass alle URS-Anforderungen erfüllt sind. In einer Designüberprüfung, Ingenieure und Qualitätssicherung gehen die Entwurfsergebnisse durch und vergleichen sie mit jedem URS-Element.
URS → FAT/SAT: Abnahmeprüfung im Werk (FETT) wird am Standort des Anbieters durchgeführt, um vor dem Versand nachzuweisen, dass die Maschine die URS erfüllt. Annektieren 15 schlägt sogar vor, die URS-Konformität am Standort des Anbieters zu überprüfen, wenn dies gerechtfertigt ist. Nach der Installation, Testen der Standortakzeptanz (SA) bestätigt, dass alles noch funktioniert (Manchmal überschneiden sich FAT- und SAT-Schritte).
URS → IQ: Bei der Installationsqualifizierung wird überprüft, ob die installierte Ausrüstung den URS-Spezifikationen entspricht. Zum Beispiel, In den Leitlinien der FDA heißt es, dass IQ „alle Aspekte einer Einrichtung“ überprüfen sollte, Dienstprogramm, oder Geräte, die die Produktqualität beeinträchtigen können. Halten Sie sich an die genehmigten Spezifikationen, wie im URS definiert (Z.B., Baustoffe)”. In der Praxis bedeutet dies, die Rohrleitungen zu überprüfen, elektrisch, und strukturelle Details gegenüber dem URS.
URS → OQ/PQ: Bei der Betriebsqualifizierung wird die Maschine getestet funktioniert wie vorgesehen. Die FDA stellt fest, dass die OQ die Funktionsfähigkeit der Geräte überprüft[S] wie vorgesehen im gesamten erwarteten Betriebsbereich“. Die Leistungsqualifizierung zeigt dann eine konsistente Ausgabe an, die den URS-definierten Kriterien entspricht. Mit anderen Worten, Unter OQ/PQ betreiben Sie die Maschine mit echten Materialien und bestätigen die Messwerte (Geschwindigkeit, Ertrag, Fehlerrate, usw.) gemäß URS.
In jeder Phase, Prüfprotokolle werden auf URS-Anforderungen zurückgeführt. Wenn das URS „Dispense 100 ml ±2 %“, dann messen OQ-Tests das abgegebene Volumen, um dies zu erreichen. Ein URS verwandelt vage Ziele in objektive Tests.
URS vs. Funktionsspezifikation vs. Designspezifikation
Es ist wichtig zu wissen, worin sich diese Dokumente unterscheiden:
Dokumentieren
Definiert (Umfang)
Autor
Spezifikation der Benutzeranforderungen (URS)
Was Benutzer von dem System erwarten (funktionale und regulatorische Bedürfnisse).
Das Pharmaunternehmen (Eigentümer)
Funktionsspezifikation (FS)
Wie das System die URS erfüllt (Funktionen, Softwaremodule, Merkmale).
Der URS Antworten Was Fragen: „Was für eine Leistung, Sicherheit, und Compliance-Funktionen sind erforderlich?„Es lässt Lösungswege offen.“.
Der Funktionsspezifikation zerlegt das URS in Systemfunktionen (z.B. „Das Steuerungssystem muss bei Alarm automatisch stoppen und Fehlercodes aufzeichnen.“).
Der Designspezifikation liefert das eigentliche Design (CAD-Zeichnungen, SPS-Code, Angaben zum Anbieter/Hersteller).
Vermeiden Sie eine Überspezifikation im URS. Zum Beispiel, Schreiben Sie keine bestimmte SPS-Marke oder einen bestimmten Motortyp vor, es sei denn, dies ist unbedingt erforderlich. Das URS sollte sich auf die Bedürfnisse konzentrieren, keine Designdetails. Wie Branchenexperten feststellen, Die Aufnahme übermäßiger technischer Details in das URS kann flexible Lösungen einschränken. Diese Details gehören stattdessen in die Funktions-/Designspezifikationen.
Wer ist für die Vorbereitung des URS verantwortlich??
Allgemein, Die Pharmazeutischer Anwender (Käufer) ist verantwortlich für die URS. Normalerweise wird der Entwurf von einem funktionsübergreifenden Team erstellt:
Produktions-/Prozessingenieure: Verwendungszweck definieren, Durchsatz, und Prozessintegration.
Qualitätssicherung/Validierung: Stellen Sie GMP-Anforderungen bereit, Anforderungen an die Datenintegrität, und regulatorische Kriterien.
Wartung/Technik: Geben Sie Dienstprogramme an, Ersatzteile, Wartungszugang, und Bauraum.
Regulierung/Qualitätssicherung: Sorgen Sie für Anhänge oder Richtlinien (Annektieren 15, Annektieren 1 für steril, usw.) angesprochen werden.
Beschaffung: Koordiniert das Dokumentformat und kann technische Punkte klären.
Der Gerätehersteller kann Hinweise geben (was machbar ist, typische Leistung, usw.), aber der endgültige URS muss vom Benutzer kommen. Alle Beteiligten frühzeitig einbinden (Produktion, Qualitätssicherung, Maschinenbau, Validierung) ist eine bewährte Methode. Zum Beispiel, Die Qualitätssicherung könnte eine Hygieneanforderung feststellen, und Prozess könnte eine Feedgröße angeben. Das URS sollte diese Perspektiven integrieren, damit es Ihre Bedürfnisse wirklich widerspiegelt.
Wie schreibe ich eine gute pharmazeutische URS?
Befolgen Sie diese Schritte, um ein Clear zu erstellen, testbare URS:
Definieren Sie den Verwendungszweck: Beginnen Sie mit einer kurzen Systembeschreibung und dem Zweck (z.B. „URS für eine Flüssigkeitsabfüllmaschine in der Produkt-ABC-Linie“). Dies bereitet die Bühne.
Listen Sie die geltenden Vorschriften/Standards auf: Fügen Sie relevante Anleitungen hinzu (EU-GMP-Anhang 15/11, 21 CFR Teil 11, SPORT 5, usw.) Damit Compliance-Anforderungen nicht außer Acht gelassen werden.
Seien Sie spezifisch und messbar: Geben Sie Anforderungen mit genauen Werten oder Tests an. Statt „Highspeed“, Geben Sie „mindestens“ an 500 Flaschen/Stunde bei 80% füllen". Jede Anforderung sollte objektiv überprüfbar sein.
Detaillierte Produkt- und Prozessanforderungen: Beschreiben Sie Produktvarianten, Materialeigenschaften, Umgebungsbedingungen. Zum Beispiel: „Tablettendurchmesser 6–10 mm; bei 20–25 °C betreiben, 40–60 % relative Luftfeuchtigkeit.“
Geben Sie Materialien und Designkriterien an: Kontaktmaterialien klar definieren (z.B. SS316L), endet (Ra), Sauberkeitsklassen, usw. Dadurch können IQ-Prüfungen die „as-built“-Spezifikationen bestätigen.
Berücksichtigen Sie die Versorgungsleistungen und den Platzbedarf: Stromversorgung für Dokumente, Luftdruck/Luftstrom, Wasserqualität, Gewichte, und alle besonderen Fundament- oder Raumanforderungen.
Beschreiben Sie Kontrollen und Datenverarbeitung: Geben Sie die Einstellungen des Steuerungssystems an (PLC-Marke, HMI-Sprache), Rezeptanzahl, Alarm-/Ereignisprotokollierung (Prüfpfad für CFR 21Part 11), usw. Wenn die Linie in MES integriert werden muss, Beachten Sie es.
Übersicht über Sicherheitsmerkmale: Listen Sie die erforderlichen Sicherheitsverriegelungen auf, Bewachung, Notstopps, und Einhaltung von Sicherheitsstandards (Ce, Ul). Vergessen Sie nicht die Sicherheit des Bedieners (z.B. Beleuchtung, Leitern, Sperre/Tagout).
Planen Sie FAT/SAT: Geben Sie an, dass die Maschine FAT und SAT unterzogen wird, und welche Akzeptanzkriterien geprüft werden (z.B. „Alle URS-Punkte werden mit den Messergebnissen in das FAT-Protokoll aufgenommen“).
Überprüfen und überarbeiten: Stellen Sie sicher, dass alle Anforderungen klar sind, eindeutig, und nachvollziehbar. Weisen Sie eindeutige IDs zu, wenn dies für die Nachverfolgung hilfreich ist. Beziehen Sie die Qualitätssicherung/Validierung ein, um sicherzustellen, dass nichts Kritisches fehlt.
Wichtige Best Practices: Binden Sie Benutzer aus allen Gruppen ein, Verwenden Sie eine einfache Sprache, und vermeiden Sie mehrdeutige Begriffe. Ein gutes URS verwendet Aufzählungslisten oder Tabellen, und jedes Element hat Kriterien zum Testen. Wie eine Branchenquelle es ausdrückt: Jede Anforderung sollte „spezifisch und überprüfbar“ sein.. Hier entlang, Sie können jeden FAT/IQ/OQ-Schritt direkt mit einem URS-Element verknüpfen.
Häufige Fehler beim Schreiben eines URS
Zu vage: Anforderungen wie „einfach zu bedienen“ oder „hohe Geschwindigkeit“ ohne Zahlen sind nicht überprüfbar. Quantifizieren oder spezifizieren Sie immer Akzeptanzkriterien.
Designzentrierte Sprache: Das Schreiben „SPS muss Siemens sein“ oder „drei Motoren verwenden“ überschreitet die URS. Konzentrieren Sie sich weiterhin auf die Bedürfnisse (Was, nicht wie).
Fehlende Verifizierungsmethode: Wenn Sie nicht sagen können, wie Sie es testen sollen, es bedarf einer Klärung. Zum Beispiel, „Muss ordnungsgemäß abdichten“ sollte eine Spezifikation zur Dichtheitsprüfung enthalten.
GMP/Datenintegrität außer Acht gelassen: Vergessen, Alarme zu erwähnen, Datensicherung, oder Teil 11 Compliance kann zu Prüfungsproblemen führen.
Dienstprogramme/Umgebung ignorieren: Häufige Auslassungen betreffen den Luftdruck, Leistungsphasen, Zimmerklasse, oder sogar das Gesamtgewicht (Bodenbelastung).
Reinigung/Wechsel überspringen: In der Pharmaindustrie, CIP und schnelle Umrüstung sind oft entscheidend. Wenn sie weggelassen werden, kann dies zu späteren Neugestaltungen führen.
Nicht alle Stakeholder einbeziehen: Wenn Qualitätssicherung oder Produktion nicht beteiligt sind, Anforderungen (z.B. Reinigbarkeit, Betreiberbedürfnisse) kann übersehen werden.
Unrealistische Erwartungen: Zu hohe Erwartungen an den Durchsatz oder zu niedrige Temperaturen können nach hinten losgehen. Basieren Sie die Zahlen auf realen Prozessdaten.
Keine Versionskontrolle: Die Behandlung von URS als bearbeitbarer Entwurf kann Teams verwirren. Sobald es fertig ist, Es sollte ein kontrolliertes Dokument sein.
Ein zu allgemeiner oder zu detaillierter URS kann Probleme verursachen. Streben Sie nach Klarheit, eindeutige Benutzerbedürfnisse.
Beispiel einer pharmazeutischen Verpackungsmaschine URS
Nachfolgend finden Sie ein vereinfachtes Beispiel für URS-Einträge für a Blasenverpackungsmaschine. (Die tatsächlichen Werte ergeben sich aus Ihren spezifischen Produkten und Zielen.)
FAT am Standort des Anbieters, der alle URS-Punkte abdeckt; Der Lieferant stellt IQ/OQ/PQ-Dokumente bereit
Notiz: Dies sind anschauliche Beispiele. Ihr tatsächlicher URS würde Werte enthalten, die für Ihre Produktgrößen relevant sind, Reinraumqualität, regulatorische Anforderungen, und Validierungsplan.
DPP-270PRO Flüssigblasenverpackungsmaschine
URS-Checkliste für die Ausrüstungsbeschaffung
Vor der Fertigstellung des URS, Stellen Sie sicher, dass Sie abgedeckt sind:
Verwendungszweck / Prozessschritt
Produkttypen und Verpackungsformate
Produktionskapazität und Betriebsbereich
Konstruktionsmaterialien und Oberflächenveredelungen
GMP-/Hygienic-Design-Merkmale
Reinigungs- und CIP-Anforderungen
Versorgungs- und Umgebungsbedingungen
Kontrollen und Datenintegrität (HMI, SCADA, CFR21 Teil 11)
Eine vollständige Checkliste hilft dabei, fehlende Teile zu erkennen, bevor Lieferanten ein Angebot für das Projekt abgeben.
Abschluss
A Spezifikation der Benutzeranforderungen (URS) ist der Ausgangspunkt für jedes Pharmaausrüstungsprojekt. Es definiert die Bedürfnisse des Benutzers und bildet die Grundlage für konformes Gerätedesign und -validierung. Durch Buchstabieren Was Die Ausrüstung muss ausreichen – mit klar, messbare Kriterien – das URS steuert die Beschaffung, Lieferantenvorschläge, und Qualifikationsprüfungen.
Für pharmazeutische Verpackungslinien, Ein starkes URS sorgt für Ihre Blisterpacker, Tablet-Zähler, Kartonierer, und Abfüllmaschinen liefern die benötigte Leistung und erfüllen die GMP-Designstandards. Wenn Ihre Produktion, Qualitätssicherung, und Ingenieurteams arbeiten am URS zusammen, Sie minimieren Missverständnisse und ebnen einen reibungslosen Weg zum FAT, IQ, OQ, und PQ.
Wenn Sie ein URS für eine Verpackungsmaschine oder -linie vorbereiten, erinnern: Definieren Sie, was Sie brauchen, mach es messbar, und verknüpfen Sie es mit den GMP-Anforderungen. Jinlu Packing ist spezialisiert auf Pharmazeutische Verpackungsmaschinen – von der Blisterverpackung und Kapselfüllung bis hin zu Kartonier- und Abfülllinien. Mit einem klaren URS in der Hand, Wir können unsere Ausrüstungsvorschläge und Validierungsunterstützung genau auf Ihre Anforderungen zuschneiden.
Kontaktieren Sie Jinlu Packing für fachkundige Unterstützung bei der Spezifikation und Qualifizierung Ihrer nächsten pharmazeutischen Verpackungsmaschine. Unser erfahrenes Team kann Ihnen dabei helfen, Ihr URS in ein konformes Dokument zu übersetzen, Hochleistungslösung.
FAQs zur Spezifikation der Benutzeranforderungen (URS) in Pharma
Was ist eine Benutzeranforderungsspezifikation? (URS) im Pharmabereich?
Ein URS ist ein schriftliches Dokument, das die Erwartungen des Benutzers an eine Maschine oder ein System detailliert beschreibt, bevor es entworfen oder gekauft wird. Es listet die Leistung auf, Funktionalität, und Compliance-Anforderungen, die die Ausrüstung erfüllen muss. Mit anderen Worten, Es teilt den Lieferanten genau mit, was der Prozess erfordert.
Warum ist das URS in der Pharmaindustrie wichtig??
Das URS stellt sicher, dass die Ausrüstung gemäß GMP entwickelt wird, Sicherheit, und Datenintegritätsanforderungen. Es bietet Klarheit darüber, was erforderlich ist, damit Designer konform bauen können, hochwertige Systeme. Ohne klares URS, Die Ausrüstung verfehlt möglicherweise wichtige Anforderungen, Dies führt zu kostspieligen Nacharbeiten oder zur Nichteinhaltung gesetzlicher Vorschriften.
Wer schreibt normalerweise die URS??
Normalerweise die Leute, die den Prozess durchführen (Produktions- oder Produktspezialisten) Entwurf des URS, mit Input aus der Technik, Qualitätssicherung, und Validierungsteams. Dadurch wird sichergestellt, dass alle Perspektiven abgedeckt werden. Die abschließende Prüfung und Genehmigung sollte eine Qualitätssicherung umfassen, um zu bestätigen, dass die regulatorischen Anforderungen erfüllt werden.
Wann sollte der URS erstellt werden??
Das URS sollte vor dem Kauf oder Bau der Ausrüstung vorbereitet werden – direkt nach der Entscheidung, dass ein neues System benötigt wird, und vor dem detaillierten Design oder der Anbieterauswahl.
Was sollte in einem URS enthalten sein??
Wichtige Abschnitte eines Pharma-URS decken in der Regel den Projektumfang ab, funktionale Anforderungen (was es tut), Leistungsanforderungen (wie gut es das macht), Anforderungen an die Einhaltung gesetzlicher Vorschriften, Datenintegrität, und Akzeptanzkriterien. Es kann auch Abschnitte zur Sicherheit enthalten, Wartung, Dokumentation, Ausbildung, usw.
Was ist der Unterschied zwischen einem URS und einer Functional Requirement Spec? (FRS)?
Ein URS definiert, was der Benutzer benötigt (Geschäftsanforderungen, High-Level-Funktionen). Die FRS (oder Funktionsspezifikation) kommt später und beschreibt, wie das System es machen wird. Stellen Sie sich URS als „wir brauchen X-Ausgabe und Y-Genauigkeit“ vor., wohingegen FRS die technische Lösung oder den Arbeitsablauf detailliert beschreiben würde, um dies zu erreichen. Allgemein, funktionale Spezifikationen im URS nicht duplizieren.
Wie ist der URS mit der Validierung verknüpft? (IR/WH/PQ)?
Der URS ist die Basis für alle Validierungstests. Jede Qualifizierungsaktivität geht auf Anforderungen im URS zurück. Zum Beispiel, wenn das URS dies erfordert 10,000 Flaschen/Stunde, der PQ (Leistungsqualifizierung) werde diese Ausgabe testen. Annektieren 15 Es wird ausdrücklich darauf hingewiesen, dass die URS-Anforderungen während der DQ überprüft werden und während der gesamten IQ/OQ/PQ als Referenz dienen sollten.
Kann ein Anbieter die URS für uns schreiben??
Während ein Anbieter klarstellen kann, wie er die Anforderungen erfüllt, Der URS sollte im Besitz des Benutzers bleiben. Es muss Ihren spezifischen Prozess und Ihre GMP-Prioritäten widerspiegeln, nicht nur das, was ein Lieferant zuvor gebaut hat. Möglicherweise erhalten Sie Rückmeldungen des Anbieters zur technischen Machbarkeit, Der endgültige URS sollte jedoch von Ihrem Team validiert werden (Qualitätssicherung/Validierung) um Voreingenommenheit zu vermeiden.
Ist ein URS von den Aufsichtsbehörden vorgeschrieben??
Ja. GMP-Richtlinien (EU-Anhang 15, FDA 21 CFR, usw.) erfordern dokumentierte Spezifikationen für die Ausrüstung. Annektieren 15 fordert zu Beginn der Qualifikation ausdrücklich eine URS oder eine ähnliche Spezifikation. Ähnlich, Teil der FDA 11 und GAMP5 legen Wert auf klar dokumentierte Anforderungen. Bei Audits, Die Aufsichtsbehörden erwarten, dass für jede kritische Maschine ein URS oder eine Spezifikation vorliegt.
Was passiert, wenn wir die URS überspringen??
Das Überspringen oder Schreiben eines schlechten URS führt oft zu Designlücken und Compliance-Problemen. Möglicherweise stehen Ihnen Maschinen zur Verfügung, die die Produktionsanforderungen nicht erfüllen oder denen wichtige GMP-Funktionen fehlen. Pharmaguideline warnt davor, dass ein vages URS „aufgrund mangelnder Klarheit übermäßige Kosten im Zusammenhang mit der Neugestaltung und Qualifizierung von Geräten verursacht“. Beginnen Sie immer mit einem guten URS – es ist der effizienteste Weg zu einem konformen, spezifikationsgerechtes System.
Kleines Fu, Gründer von Jinlupacking, bringt vorbei 20 langjährige Erfahrung im pharmazeutischen Maschinenbau. Unter seiner Führung, Jinlu hat sich zu einem vertrauenswürdigen Lieferanten für integriertes Design entwickelt, Produktion, und Verkäufe. Petty teilt mit Leidenschaft sein umfassendes Branchenwissen, um Kunden bei der Bewältigung der Komplexität von Pharmaverpackungen zu unterstützen, Sicherstellen, dass sie nicht nur Ausrüstung erhalten, sondern eine echte, auf ihre Produktionsziele zugeschnittene Servicepartnerschaft aus einer Hand.