Co to jest specyfikacja wymagań użytkownika (URS) w Farmaceucie?Kompletny przewodnik po sprzęcie farmaceutycznym
Co to jest specyfikacja wymagań użytkownika (URS) w Farmaceucie?Kompletny przewodnik po sprzęcie farmaceutycznym
Sierpień 17, 2026
Brak komentarzy
A Specyfikacja wymagań użytkownika (URS) W produkcja farmaceutyczna jest podstawowym dokumentem, który definiuje Co system lub element wyposażenia musi spełniać wymagania jakościowe, wydajność, i potrzeb regulacyjnych. Jest napisany przez właściciela sprzętu (firmę farmaceutyczną) i opisuje wymagane funkcje, pojemności, przybory, i cechy GMP sprzętu. URS zapewnia, że wszyscy interesariusze (produkcja, inżynieria, Kontrola jakości) uzgodnić wymagania przed rozpoczęciem zamówień lub projektowania. Stanowi punkt odniesienia dla propozycji dostawców i staje się punktem odniesienia w całym procesie projektowania, Testowanie, i walidacja.
Kluczowe dania na wynos
URS definiuje, co musi osiągnąć sprzęt farmaceutyczny, łącznie z jego przeznaczeniem, pojemność, wydajność, jakość, bezpieczeństwo, i wymagania operacyjne.
Dobry farmaceutyczny URS powinien zawierać jasne i mierzalne wymagania można to później zweryfikować.
Do maszyn pakujących, URS może obejmować specyfikacje produktu, formaty pakietów, prędkość produkcji, przybory, narzędzia, automatyzacja, czyszczenie, bezpieczeństwo, i dokumentacja.
URS to nie to samo, co specyfikacja projektu. URS definiuje wymagany wynik; producent sprzętu opracowuje rozwiązanie techniczne.
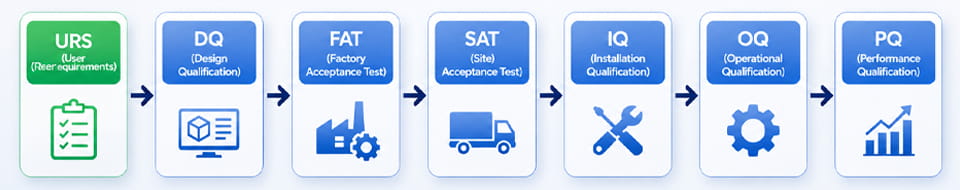
URS może dostarczyć referencje dla zakup sprzętu, ocena dostawcy, DQ, TŁUSZCZ/SAT, ILORAZ INTELIGENCJI, OK, i PQ.
Przejrzysty URS pomaga ograniczyć nieporozumienia pomiędzy producentem farmaceutycznym a dostawcą sprzętu przed zaprojektowaniem i zbudowaniem maszyny.
Do projektu maszyny pakującej, im wcześniej kupujący zdefiniuje wymagania takie jak typ produktu, formacie opakowania, prędkość docelowa, i oczekiwania GMP, tym łatwiej będzie ocenić odpowiedni sprzęt.
Co to jest specyfikacja wymagań użytkownika (URS) w Farmaceucie?
A Specyfikacja wymagań użytkownika (URS) jest dokumentem formalnym, który rejestruje potrzeb i oczekiwań użytkownika dla elementu wyposażenia lub systemu w przemyśle farmaceutycznym. Opisuje Co sprzęt musi wykonywać – np. docelowa wielkość produkcji, formaty produktów, dokładność, i funkcje regulacyjne – bez recepty Jak aby to osiągnąć. URS działa jako pomost pomiędzy inżynierami procesu lub użytkownikami produkcyjnymi i dostawcami sprzętu. Komunikuje wizję użytkownika i ograniczenia, dzięki czemu dostawcy mogą projektować, cytat, i zbudować system spełniający te potrzeby.
Na przykład, może określić URS:
The zamierzone zastosowanie (np. „Opakowanie tabletek w blistrach po 10–60 sztuk”).
Kryteria wydajności (np. „≥ 100,000 pęcherze na godzinę”).
Wymagania regulacyjne i GMP (np. „Higieniczna konstrukcja, możliwość czyszczenia <10 pozostałości ppm”).
Materiały konstrukcyjne (np. „Wszystkie części mające kontakt z produktem wykonane ze stali nierdzewnej 316L”).
Media i środowisko (np. „Działa w pomieszczeniu czystym klasy C, wymaga zasilania 380V, 6 bar wodny”).
Poprzez jasne zdefiniowanie wymagań z góry, URS staje się kamieniem węgielnym wszystkich późniejszych etapów – przeglądu projektu, ocena dostawcy, Testowanie, i walidacja. Wytyczne regulacyjne (np. Załącznik UE 15, FDA 21 Część CFR 11, GAMP5) wyraźnie oczekuje udokumentowanych wymagań użytkownika jako punktu wyjścia do kwalifikacji sprzętu. W rzeczywistości, pisanie URS wymusza interdyscyplinarne zespoły (produkcja, Kontrola jakości, walidacja, inżynieria) aby dokładnie dopasować, co sprzęt musi robić, aby produkt został wykonany prawidłowo.
Dlaczego URS jest ważny w produkcji farmaceutycznej?
Dobrze wykonany URS ma kluczowe znaczenie dla powodzenia projektu zgodnego z GMP. Kluczowe powody to m.in:
Jasność wymagań: URS dokumentuje wszystkie oczekiwania (wyjście, jakość, bezpieczeństwo, itp.) w jednym miejscu. Pozwala to uniknąć nieporozumień i zapewnia, że dostawca dokładnie wie, czego potrzebuje. Bez URS-u, wymagania mogą być niejasne lub przeoczone, co prowadzi do kosztownych przeprojektowań.
Podstawa kwalifikacji projektu (DQ): URS służy jako punkt odniesienia dla kwalifikacji projektu. Pozwala zweryfikować, czy proponowany projekt spełnia wszystkie wymagania. Załącznik GMP UE 15 wyraźnie stwierdza, że „wymagania specyfikacji wymagań użytkownika powinny być weryfikowane podczas kwalifikacji projektu”.
Walidacja & Testowanie: Każde działanie kwalifikacyjne ma swój początek w URS. Wytyczne FDA wyjaśniają, że kwalifikacja instalacji (ILORAZ INTELIGENCJI) weryfikuje instalację sprzętu zgodnie z zatwierdzonymi specyfikacjami „określonymi w URS (NP., materiały budowlane)”. Kwalifikacja operacyjna (OK) testy, czy sprzęt działa zgodnie z przeznaczeniem, i Kwalifikacja Wykonawcza (PQ) potwierdza, że stale spełnia specyfikacje określone w Etapie 1 (URS). Krótko mówiąc, czy w FAT, SOBOTA, ILORAZ INTELIGENCJI, OQ lub PQ, każdy test weryfikuje jedno lub więcej wymagań URS.
Zarządzanie ryzykiem & Zgodność z GMP: Uwzględniając krytyczne atrybuty jakości (CQA), Cechy konstrukcyjne GMP, i wymagania regulacyjne w URS, zespoły mogą wcześnie zająć się zagrożeniami. Na przykład, określenie kryteriów higienicznego projektu z góry pozwala uniknąć późniejszych problemów z zanieczyszczeniem. Najlepsze praktyki branżowe kładą nacisk na zapewnienie kontroli jakości, bezpieczeństwo, i zgodności w URS, tak aby „końcowy system spełniał zarówno potrzeby biznesowe, jak i wymagania dotyczące zgodności”.
Komunikacja & Wybór dostawcy: URS jest powszechnym odniesieniem między firmą farmaceutyczną a dostawcy sprzętu. Umożliwia dostawcom przygotowanie propozycji bezpośrednio odpowiadających potrzebom użytkownika. Pomaga także w ocenie ofert – maszyny można sprawdzić w URS (poprzez FAT/SAT) aby zobaczyć, który z nich najlepiej spełnia Twoje wymagania.
Kontrola kosztów i harmonogramu: Jasne wymagania oznaczają mniejsze ryzyko przekroczenia zakresu lub pominięcia funkcji. Zmniejsza to ryzyko opóźnień w projekcie i kosztownych przeróbek.
Przykład – Kategorie treści URS:
Kategoria URS
Przykładowe wymagania
Przeznaczenie
Jakie procesy i produkty obsługuje sprzęt.
Pojemność/wydajność
Szybkość wyjściowa (NP., pęcherze/min), wielkość partii, dokładność.
Produkt & Opakowanie
Typ produktu, dawkowanie, wielkość opakowania, tworzywo (NP., PCV).
Przybory (Łączność)
Wszystkie części mające kontakt z produktem (NP., 316L SS, wykończenie powierzchni).
GMP & Czyszczenie
Higieniczna konstrukcja, możliwość czyszczenia (żadnych martwych nóg), łatwy CIP.
Środowisko/Użytki użyteczności publicznej
Klasa pomieszczeń czystych, temperatura/wilgotność, moc, powietrze, pusty, itp.
Sterownica & Dane
Potrzeby PLC/HMI, przechowywanie receptur, rejestrowanie danych, kontrola dostępu.
Bezpieczeństwo
Gwardia, Nie dopuścić, blokady, alarmy, standardy bezpieczeństwa.
Plany FAT/SAT, oraz wyniki IQ/OQ/PQ z kryteriami pozytywnymi.
Notatka weryfikacyjna: Każdy element URS powinien być jasny i mierzalny. Na przykład, podaj dokładne liczby (np. „100 butelek/min” lub „maks. temperatura komory 30°C”) aby testy takie jak FAT/OQ mogły je obiektywnie zweryfikować. Zawsze uwzględniaj kryteria akceptacji (np. „uszczelki muszą wytrzymać 0,01 MPa przez 5 towary drugiej jakości") tam, gdzie ma to zastosowanie.
Co powinien zawierać farmaceutyczny URS?
Farmaceutyczny URS zazwyczaj obejmuje te obszary:
Przeznaczenie & Zakres: Opisz etap procesu (pożywny, opieczętowanie, etykietowanie, itp.), produktów i formatów opakowań, oraz w jaki sposób sprzęt pasuje do całego procesu. To wyznacza kontekst dla wszystkiego innego.
Pojemność i przepustowość: Zdefiniuj docelowy wynik (jednostek/godzinę lub wielkość partii). Na przykład: "Pakiet 50,000 opakowania blistrowe w dawkach jednostkowych na 8-godzinną zmianę.” Uwzględnij wszelkie warunki uruchamiania/wyłączania lub zakresy ograniczenia.
Szczegóły produktu i opakowania: Określ cechy produktu (rozmiar tabletu, waga, wrażliwość na wilgoć) i format opakowania (typ butelki, wymiary blistra, rozmiar kartonu). Jeśli używanych jest wiele produktów lub rozmiarów, wymień każdego.
Materiał konstrukcyjny: Wymień wymagane materiały i standardy. W farmacji, stal nierdzewna (304/316L) a polimery klasy FDA są powszechne w przypadku części kontaktowych. Uwzględnij wymagania dotyczące wykończenia powierzchni (np. Ra ≤0,8 µm) oraz wszelkie okładziny i powłoki.
GMP i cechy projektowe: Uwzględnij kryteria projektu higienicznego (np. żadnych martwych nóg i szczelin, drenaż). Odwołaj się do wszelkich obowiązujących norm i wytycznych (Załącznik GMP UE 11, ISO, ASTM). Dla systemów komputerowych, zwróć uwagę na potrzeby dotyczące integralności danych (ścieżka audytu, podpisy elektroniczne zgodnie z 21CFR11).
Narzędzia i środowisko: Wyszczególnij wymagane media (moc: napięcie/fazy, ciśnienie/przepływ sprężonego powietrza, woda chłodząca, pusty, itp.) i warunki środowiskowe (klasa pomieszczeń czystych, zakresy temperatury/wilgotności).
Kontrole i dane: Opisz potrzeby w zakresie automatyzacji: Platforma PLC/HMI, języki, zarządzanie recepturami, alarmy, i łączność (Ethernet/SCADA/MES). Podaj wszelkie wymagania dotyczące przechowywania danych lub raportowania (zapisy partii, Śledzenie OEE).
Wymagania bezpieczeństwa: Wymień funkcje bezpieczeństwa (np. kurtyny świetlne, zatrzymania awaryjne, zblokowani strażnicy) oraz odpowiednie normy bezpieczeństwa (Ce, Ul). Uwzględnij wszelkie wymagania dotyczące ergonomii lub bezpieczeństwa operatora (blokada/oznaczenie, Strefy LOTOS).
Dokumentacja i usługi: Wymagaj dostarczenia instrukcji obsługi, rysunki powykonawcze, zapisy kalibracji, certyfikaty materiałowe, kopie zapasowe oprogramowania, oraz szkolenia dla operatorów/personelu zajmującego się konserwacją.
Testowanie i kwalifikacja: Określ FAT (Fabryczny test akceptacyjny) kryteria i zakres IR/WH/PQ. Na przykład: „Dostawca przeprowadzi FAT w swojej lokalizacji, wykazując zgodność ze wszystkimi punktami URS i przedstawi raport FAT.”
Wymagania URS dotyczące sprzętu do pakowania farmaceutycznego
Maszyna opakowań ma pewne specjalne uwagi dotyczące URS. Oprócz ogólnych elementów powyżej, włączać:
Prędkości pakowania: Określ stawki docelowe (np. 200 butelki/min, 50 kartony/min, 80 pęcherze/min). Jeśli zintegrowanych jest wiele maszyn/linii, wyjaśnij przepustowość każdego z nich.
Asortyment produktów: Wymień wszystkie warianty produktu, które muszą zostać obsłużone (tablet vs. kapsułka, różne średnice butelek, style czapek, itp.). Jeśli linia obsługuje wiele formatów, zawierać wymagane czasy przesiadek i wszelkie potrzebne części formatu.
Formaty pakietów: Na pęcherze, określ rozmiary kart, układ wnęki, rodzaj folii (Grubość PVC/PVDC, Alu/PVC). Do butelek, podać typy pojemników i objętości napełnienia. Do kartonów, określić wymiary i rodzaj zamknięcia. Dane te zapewniają prawidłową konfigurację urządzenia.
Obsługa materiałów: Wyszczególnij wszystkie podajniki, separatory, lub sita potrzebne do dozowania substancji stałych. Do proszków/płynów, określić tolerancje dozowania i potrzeby zbiornika.
Przybory: Jak zawsze, wszystkie części mające kontakt z produktem powinny być odpowiednie do zastosowań farmaceutycznych (np. SS316L). Jeśli w grę wchodzą produkty żrące lub kwaśne, zwróć uwagę na specjalne powłoki lub materiały.
Czyszczenie & Zmiana: Jeśli spodziewane są częste zmiany produktów, wymagają części szybkozłącznych lub CIP (Czyszczenie na miejscu) cechy. Do sterylnych linii, określić klasyfikację pomieszczeń czystych i metody sterylizacji.
Sterownica: np. „Linia będzie wykorzystywać sterownik PLC Allen-Bradley z interfejsem SCADA, wspierające kontrolę receptur.” Określ dowolną serializację etykiet lub łączność ze sprzętem nadrzędnym/dalszym.
Integracja: Jeśli jest częścią większej linii, wymagają kompatybilności (np. przenośniki, śledzenie partii, skanery kodów kreskowych). Udokumentuj wszelkie interfejsy (elektryczny, mechaniczny, komunikacja) wymagany.
Narzędzia: Linie pakujące często potrzebują sprężonego powietrza (np. 5 bar przy X NL/min) i może wykorzystywać próżnię lub azot. Podaj minimalne wymagania.
Bezpieczeństwo: Z wieloma operatorami w pobliżu, obejmują kurtyny świetlne lub sterowanie oburęczne na stacjach załadunku/odrzutu. URS powinien odzwierciedlać zasady bezpieczeństwa obowiązujące w Twojej witrynie (np. Zgodność CE).
Na przykład, maszyna blistrowa, którą może zawierać URS: „Możliwość zgrzewania do 200°C, pomieścić folię PVC/PVDC o grubości 300µm, zintegrowany podajnik blistrów i przenośnik taśmowy, 4-utwór w formacie blistra z możliwością zmiany <15 min, wszystkie części kontaktowe z SS316L, wydajność ≥80 blistrów/min przy 100% efektywność." Taka specyfika pozwala konstruktorowi maszyn dokładnie spełnić Twoje potrzeby.
Jak URS wpisuje się w proces kwalifikacji?
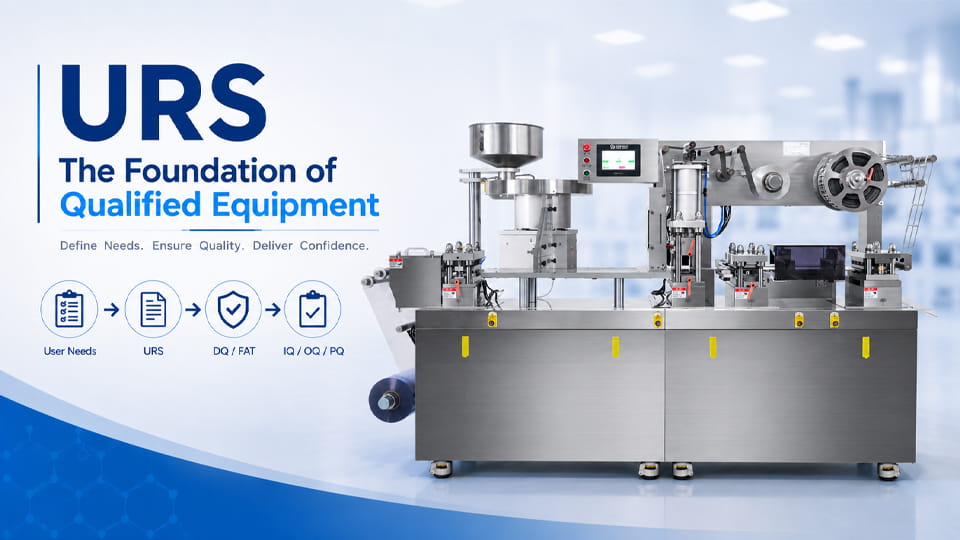
URS jest punktem wyjścia cyklu życia kwalifikacji sprzętu. Uproszczony przepływ jest:
URS → DQ: Po zatwierdzeniu przez URS, projekt sprzętu (rysunki, okular) jest sprawdzany w ramach kwalifikacji projektu, aby upewnić się, że wszystkie wymagania URS są spełnione. W recenzji projektu, inżynierowie i kontrola jakości przeglądają wyniki projektu, porównując je z każdym elementem URS.
URS → FAT/SAT: Fabryczne testy akceptacyjne (TŁUSZCZ) odbywa się w siedzibie dostawcy w celu wykazania, że maszyna spełnia wymogi URS przed wysyłką. Załącznik 15 sugeruje nawet sprawdzenie zgodności z URS u dostawcy, jeśli jest to uzasadnione. Po instalacji, Testowanie akceptacji witryny (SOBOTA) potwierdza, że wszystko nadal działa na swoim miejscu (czasami kroki FAT i SAT nakładają się na siebie).
URS → IQ: Kwalifikacja instalacji sprawdza, czy zainstalowany sprzęt odpowiada specyfikacjom URS. Na przykład, Wytyczne FDA stwierdzają, że IQ powinno weryfikować „wszystkie aspekty obiektu, pożytek, lub sprzęt, który może mieć wpływ na jakość produktu… stosować się do zatwierdzonych specyfikacji określonych w URS (NP., materiały budowlane)”. W praktyce oznacza to sprawdzenie rurociągów, elektryczny, i szczegóły konstrukcyjne w stosunku do URS.
URS → OQ/PQ: Kwalifikacja operacyjna sprawdza, czy maszyna działa zgodnie z przeznaczeniem. FDA zauważa, że OQ weryfikuje, czy sprzęt „działa”.[S] zgodnie z przeznaczeniem w przewidywanych zakresach roboczych”. Kwalifikacja wydajności pokazuje następnie spójne wyniki spełniające kryteria zdefiniowane przez URS. Innymi słowy, w obszarze OQ/PQ uruchamiasz maszynę z prawdziwymi materiałami i potwierdzasz metryki (prędkość, dawać, wskaźnik defektów, itp.) według URS.
Na każdym etapie, protokoły testów są powiązane z wymaganiami URS. Jeśli URS powie „Wydaj 100 ml ±2%”, wówczas testy OQ zmierzą dozowaną objętość, aby spełnić ten wymóg. URS przekształca niejasne cele w obiektywne testy.
URS a specyfikacja funkcjonalna a specyfikacja projektowa
Ważne jest, aby wiedzieć, czym te dokumenty się różnią:
Dokument
Definiuje (Zakres)
Autor
Specyfikacja wymagań użytkownika (URS)
Do czego użytkownicy potrzebują systemu (potrzeby funkcjonalne i regulacyjne).
Firma Farmacja (właściciel)
Specyfikacja funkcjonalna (FS)
Jak system będzie spełniać URS (funkcje, moduły oprogramowania, cechy).
The URS odpowiedzi Co pytania: „Co za występ, bezpieczeństwo, i funkcje zgodności są wymagane?„Pozostawia metody rozwiązania otwarte.
The Specyfikacja funkcjonalna dzieli URS na funkcje systemowe (np. „System sterowania powinien automatycznie zatrzymać się w przypadku alarmu i zapisać kody błędów”).
The Specyfikacja projektu zapewnia rzeczywisty projekt (Rysunki CAD, Kod PLC, dane dostawcy/producenta).
Unikaj nadmiernego określania w URS. Na przykład, nie narzucaj określonej marki sterownika PLC ani typu silnika, chyba że jest to absolutnie wymagane. URS powinien skupiać się na potrzebach, a nie szczegóły projektu. Jak zauważają eksperci branżowi, uwzględnianie nadmiernych szczegółów technicznych w URS może ograniczać elastyczne rozwiązania. Zamiast tego szczegóły te znajdują się w specyfikacjach funkcjonalnych/projektowych.
Kto jest odpowiedzialny za przygotowanie URS?
Ogólnie, . użytkownik farmaceutyczny (kupujący) odpowiada za URS. Zwykle opracowuje go zespół interdyscyplinarny:
Inżynierowie produkcji/procesu: Zdefiniuj przeznaczenie, przepustowość, i integracji procesów.
Zapewnienie/walidacja jakości: Podaj wymagania GMP, potrzeby integralności danych, i kryteria regulacyjne.
Konserwacja/Inżynieria: Określ media, części zapasowe, dostęp konserwacyjny, i przestrzeń instalacyjną.
Przepisy/kontrola jakości: Zapewnij załączniki lub wytyczne (Załącznik 15, Załącznik 1 za sterylne, itp.) są adresowane.
Nabywanie: Koordynuje format dokumentu i może wyjaśniać kwestie techniczne.
Sprzedawca sprzętu może przekazać swoje uwagi (co jest wykonalne, typowe wykonanie, itp.), ale ostateczny URS musi pochodzić od użytkownika. Wczesne zaangażowanie wszystkich zainteresowanych stron (produkcja, Kontrola jakości, inżynieria, walidacja) jest najlepszą praktyką. Na przykład, Kontrola jakości może uwzględniać wymagania sanitarne, i Process mogą określać rozmiar pliku danych. URS powinien integrować te perspektywy, aby naprawdę odzwierciedlał Twoje potrzeby.
Jak napisać dobry farmaceutyczny URS
Wykonaj poniższe kroki, aby utworzyć plik clear, testowalny URS:
Określ przeznaczenie: Zacznij od krótkiego opisu i celu systemu (np. „URS do maszyny do napełniania płynem w linii produktów ABC”). To wyznacza scenę.
Lista obowiązujących przepisów/norm: Dołącz odpowiednie wytyczne (Załącznik GMP UE 15/11, 21 Część CFR 11, SPORT 5, itp.) więc potrzeby dotyczące zgodności nie zostaną pominięte.
Bądź konkretny i mierzalny: Podaj wymagania, podając dokładne wartości lub testy. Zamiast „dużej prędkości”, określ „minimum 500 butelki/godz 80% wypełnić". Każde wymaganie powinno być obiektywnie weryfikowalne.
Szczegółowe wymagania dotyczące produktu i procesu: Opisz warianty produktu, właściwości materiału, warunki środowiskowe. Na przykład: „Średnica tabletki 6–10 mm; pracować w temperaturze 20–25°C, 40–60% wilgotności względnej.”
Określ materiały i kryteria projektowe: Jasno zdefiniuj materiały kontaktowe (np. SS316L), kończy (Ra), zajęcia czystości, itp. Dzięki temu kontrole IQ potwierdzają specyfikacje powykonawcze.
Uwzględnij wymagania dotyczące mediów i przestrzeni: Dokument zasilania, ciśnienie/przepływ powietrza, jakość wody, ciężary, oraz wszelkie specjalne wymagania dotyczące fundamentów lub pomieszczeń.
Opisać elementy sterujące i przetwarzanie danych: Określ preferencje systemu sterowania (Marka PLC, Język HMI), liczba przepisów, rejestracja alarmów/zdarzeń (ścieżka audytu dla części CFR 21 11), itp. Jeśli linia musi być zintegrowana z MES, zanotuj to.
Zarys funkcji bezpieczeństwa: Wymień wymagane blokady bezpieczeństwa, strzegący, zatrzymania awaryjne, i przestrzeganie norm bezpieczeństwa (Ce, Ul). Nie zapominaj o bezpieczeństwie operatora (np. oświetlenie, drabiny, blokada/oznaczenie).
Zaplanuj FAT/SAT: Wskaż, że maszyna przejdzie FAT i SAT, i jakie kryteria akceptacji zostaną przetestowane (np. „Wszystkie punkty URS zostaną uwzględnione w protokole FAT ze zmierzonymi wynikami”).
Przejrzyj i popraw: Upewnij się, że wszystkie wymagania są jasne, niedwuznaczny, i identyfikowalne. Przypisz unikalne identyfikatory, jeśli są pomocne w śledzeniu. Zaangażuj się w kontrolę jakości/walidację, aby sprawdzić, czy nie brakuje niczego krytycznego.
Kluczowe najlepsze praktyki: angażuj użytkowników ze wszystkich grup, używaj prostego języka, i unikaj dwuznacznych terminów. Dobry URS używa list punktowanych lub tabel, a każdy element ma kryteria testowania. Jak podaje jedno ze źródeł branżowych: każde wymaganie powinno być „specyficzne i testowalne”. Tędy, możesz bezpośrednio powiązać każdy krok FAT/IQ/OQ z powrotem z elementem URS.
Typowe błędy podczas pisania URS
Zbyt niejasne: Wymagania takie jak „łatwy w użyciu” lub „duża prędkość” bez liczb są nietestowalne. Zawsze określaj ilościowo lub określaj kryteria akceptacji.
Język zorientowany na projekt: Napisanie „PLC musi być Siemensem” lub „użyj trzech silników” przekracza URS. Koncentruj się na potrzebach (Co, nie jak).
Brak metody weryfikacji: Jeśli nie możesz powiedzieć, jak to przetestować, wymaga wyjaśnienia. Na przykład, „Musi prawidłowo uszczelnić” powinno zawierać specyfikację testu szczelności.
Przeoczenie GMP/integralności danych: Zapominając wspomnieć o alarmach, kopia zapasowa danych, lub część 11 zgodność może powodować problemy z audytem.
Ignorowanie mediów/środowiska: Typowe pominięcia to ciśnienie powietrza, fazy mocy, klasa pokoju, lub nawet całkowitą wagę (obciążenie podłogi).
Pomijanie czyszczenia/zmiany: W farmacji, CIP i szybka zmiana są często krytyczne. Pominięcie ich może prowadzić do późniejszych przeprojektowań.
Nie angażowanie wszystkich zainteresowanych stron: Jeśli kontrola jakości lub produkcja nie są zaangażowane, wymagania (np. możliwość czyszczenia, potrzeby operatora) może zostać pominięty.
Nierealistyczne oczekiwania: Nadmierna wydajność lub niedoszacowanie temperatur może przynieść odwrotny skutek. Liczby bazują na rzeczywistych danych procesowych.
Brak kontroli wersji: Traktowanie URS jako edytowalnej wersji roboczej może dezorientować zespoły. Po sfinalizowaniu, powinien to być dokument kontrolowany.
URS, który jest albo zbyt ogólny, albo zbyt szczegółowy, może powodować problemy. Celuj w jasność, jednoznaczne potrzeby użytkowników.
Przykład maszyny pakującej URS
Poniżej znajduje się uproszczony przykład wpisów URS dla a Blister Packaging Maszyna. (Rzeczywiste wartości będą pochodzić z konkretnych produktów i celów.)
Wymóg
Przykład (Blister Packaging Maszyna)
Typ maszyny
Automatyczna rotacyjna maszyna pakująca w blister
Produkty
Tabletki (6–10 mm Ř) i kapsułki (8–12 mm Ř)
Materiał blistrowy
Folia PVC/PVDC 300 μm, lub folia Alu/PVdC 20/30 μm
Liczba utworów
4-maszyna śledząca (na cykle blistrowe)
Prędkość wyjściowa
≥ 80 wypełnionych pęcherzy na minutę
Opieczętowanie
Zgrzewanie za pomocą górnego/dolnego oprzyrządowania; temperatura zgrzewania 170–200°C; siła zgrzewania 3kN
Zmiana
Zmiana formatu w < 30 minut pomiędzy produktami
Budowa
Stal nierdzewna SS316L na części mające kontakt z produktem, Ra ≤ 0.8 μm
System sterowania
Sterownik PLC Allen-Bradley z 10″ HMI; przechowywanie przepisów do 20 formaty
Narzędzia
400 ODKURZACZ, 5 sprężone powietrze w barze (100 NL/min), 50 Moc Hz
Bezpieczeństwo
Osłony i wyłączniki awaryjne zgodne z CE; zamykane drzwi wejściowe
FAT u dostawcy obejmujący wszystkie punkty URS; dostawca dostarcza dokumentację IQ/OQ/PQ
Notatka: Są to przykłady ilustrujące. Rzeczywisty URS będzie zawierał wartości odpowiadające rozmiarom produktu, klasa czystości, wymogi regulacyjne, i plan walidacji.
DPP-270Pro płynny maszyna do opakowania
Lista kontrolna URS dotycząca zakupu sprzętu
Przed sfinalizowaniem URS, upewnij się, że masz pokrycie:
Przeznaczenie / krok procesu
Rodzaje produktów i formaty opakowań
Zdolność produkcyjna i zasięg działania
Materiały konstrukcyjne i wykończenia powierzchni
Cechy konstrukcyjne GMP/higieniczne
Wymagania dotyczące czyszczenia i CIP
Media i warunki środowiskowe
Kontrola i integralność danych (HMI, SCADA, Część CFR21 11)
Wymagania dotyczące bezpieczeństwa i ochrony
Dokumentacja (podręczniki, rysunki, certyfikaty)
Wyniki FAT/SAT i kwalifikacje
Konserwacja, części zapasowe, i potrzeb szkoleniowych
Odniesienia regulacyjne (np. Załącznik 15, Załącznik 1)
Kompletna lista kontrolna pomaga wykryć brakujące elementy, zanim dostawcy złożą ofertę w sprawie projektu.
Wniosek
A Specyfikacja wymagań użytkownika (URS) jest punktem wyjścia dla każdego projektu sprzętu farmaceutycznego. Definiuje potrzeby użytkownika i staje się podstawą projektowania i walidacji zgodnego sprzętu. Pisząc Co sprzęt musi sobie poradzić – z przejrzystością, mierzalne kryteria – URS kieruje zamówieniami, propozycje dostawców, i testy kwalifikacyjne.
Do linii pakowania produktów farmaceutycznych, silny URS zapewnia pakowarki blistrowe, liczniki tabletów, kartoniarze, i rozlewnie zapewniają potrzebną wydajność i spełniają standardy projektowe GMP. Kiedy Twoja produkcja, Kontrola jakości, i zespoły inżynieryjne współpracują w URS, minimalizujesz nieporozumienia i wyznaczasz płynną drogę do FAT, ILORAZ INTELIGENCJI, OK, i PQ.
Jeśli przygotowujesz URS dla maszyny lub linii pakującej, Pamiętać: zdefiniuj czego potrzebujesz, uczynić to mierzalnym, i powiązać go z wymogami GMP. Firma Jinlu Packing specjalizuje się w maszyny do pakowania farmaceutyków – od pakowania blistrów i napełniania kapsułek po linie kartonowe i butelkujące. Z czystym URS w ręku, możemy dostosować nasze propozycje sprzętu i wsparcie w zakresie walidacji do Twoich dokładnych wymagań.
Skontaktuj się z Jinlu Packing aby uzyskać fachową pomoc w zakresie specyfikacji i kwalifikacji kolejnej maszyny pakującej do produktów farmaceutycznych. Nasz doświadczony zespół może pomóc w przetłumaczeniu Twojego URS na zgodny, rozwiązanie o wysokiej wydajności.
Często zadawane pytania dotyczące specyfikacji wymagań użytkownika (URS) w Farmaceucie
Co to jest specyfikacja wymagań użytkownika (URS) w farmaceutykach?
URS to pisemny dokument szczegółowo określający oczekiwania użytkownika wobec maszyny lub systemu przed jej zaprojektowaniem lub zakupem. Zawiera listę wydajności, funkcjonalność, i wymagania dotyczące zgodności, jakie musi spełniać sprzęt. Innymi słowy, mówi dostawcom dokładnie, czego wymaga proces.
Dlaczego URS jest ważny w przemyśle farmaceutycznym?
URS zapewnia, że sprzęt jest opracowywany zgodnie z GMP, bezpieczeństwo, i wymagania dotyczące integralności danych. Zapewnia jasność co do tego, co jest potrzebne, aby projektanci mogli budować zgodnie z przepisami, wysokiej jakości systemy. Bez wyraźnego URS, sprzęt może nie spełnić kluczowych wymagań, co prowadzi do kosztownych przeróbek lub niezgodności z przepisami.
Kto zazwyczaj zapisuje plik URS?
Zwykle ludzie, którzy prowadzą proces (specjaliści ds. produkcji lub produktu) projekt URS, z udziałem inżynierów, Kontrola jakości, i zespoły weryfikacyjne. Dzięki temu uwzględnione zostaną wszystkie perspektywy. Ostateczny przegląd i zatwierdzenie powinny obejmować kontrolę jakości w celu potwierdzenia, że spełnione są potrzeby regulacyjne.
Kiedy należy utworzyć URS?
URS należy przygotować przed zakupem lub budową sprzętu – zaraz po podjęciu decyzji o konieczności budowy nowego systemu, oraz przed szczegółowym projektem lub wyborem dostawcy.
Co powinno znaleźć się w URS?
Kluczowe sekcje farmaceutycznego URS zazwyczaj obejmują zakres projektu, wymagania funkcjonalne (co to robi), wymagania wydajnościowe (jak dobrze to robi), potrzeby zgodności z przepisami, integralność danych, i kryteria akceptacji. Może również zawierać sekcje dotyczące bezpieczeństwa, konserwacja, dokumentacja, szkolenie, itp.
Jaka jest różnica między URS a specyfikacją wymagań funkcjonalnych (FRS)?
URS definiuje potrzeby użytkownika (potrzeby biznesowe, funkcje wysokiego poziomu). FRS (lub specyfikacja funkcjonalna) pojawia się później i opisuje, jak system to zrobi. Pomyśl o URS jako o „potrzebujemy wydajności X i dokładności Y”, podczas gdy FRS szczegółowo opisałby rozwiązanie techniczne lub przepływ pracy umożliwiające osiągnięcie tego celu. Ogólnie, nie powielaj specyfikacji funkcjonalnych w URS.
W jaki sposób URS łączy się z walidacją (IR/WH/PQ)?
URS jest punktem odniesienia dla wszystkich testów walidacyjnych. Każde działanie kwalifikacyjne ma swoje korzenie w wymaganiach URS. Na przykład, jeśli URS tego wymaga 10,000 Butelki/godzinę, PQ (Kwalifikacja wydajności) przetestuje to wyjście. Załącznik 15 wyraźnie stwierdza, że wymagania URS powinny być weryfikowane podczas DQ i służyć jako punkt odniesienia podczas IQ/OQ/PQ.
Czy sprzedawca może napisać dla nas URS?
Dostawca może natomiast wyjaśnić, w jaki sposób spełni wymagania, URS powinien pozostać własnością użytkownika. Musi odzwierciedlać konkretny proces i priorytety GMP, nie tylko to, co dostawca zbudował wcześniej. Możesz uzyskać informacje od dostawcy na temat wykonalności technicznej, ale ostateczny URS powinien zostać zatwierdzony przez Twój zespół (Kontrola jakości/walidacja) aby uniknąć stronniczości.
Czy URS jest wymagany przez organy regulacyjne?
Tak. Wytyczne GMP (Załącznik UE 15, FDA 21 CFR, itp.) wymagają udokumentowanych specyfikacji sprzętu. Załącznik 15 wyraźnie wymaga podania URS lub podobnej specyfikacji na początku kwalifikacji. Podobnie, Część FDA 11 i GAMP5 kładą nacisk na posiadanie jasno udokumentowanych wymagań. Podczas audytów, organy regulacyjne będą oczekiwać URS lub specyfikacji każdej krytycznej maszyny.
Co się stanie, jeśli pominiemy URS?
Pomijanie lub pisanie złego URS często prowadzi do luk projektowych i problemów ze zgodnością. Możesz otrzymać maszyny, które nie spełniają potrzeb produkcyjnych lub brakuje im kluczowych funkcji GMP. Pharmaguideline ostrzega, że niejasny URS powoduje „nadmierne koszty związane z przeprojektowaniem i kwalifikacją sprzętu z powodu braku przejrzystości”. Zawsze zaczynaj od dobrego URS – to najskuteczniejsza droga do zgodności, system zgodny ze specyfikacją.
Drobny Fu, Założyciel Jinlupackingu, przynosi 20 lat doświadczenia w sektorze maszyn farmaceutycznych. Pod jego kierownictwem, Jinlu wyrosło na zaufanego dostawcę integrującego projektowanie, produkcja, i sprzedaż. Petty z pasją dzieli się swoją głęboką wiedzą branżową, aby pomóc klientom poruszać się po zawiłościach opakowań farmaceutycznych, zapewnienie, że otrzymają nie tylko sprzęt, ale prawdziwe partnerstwo w zakresie kompleksowych usług dostosowanych do ich celów produkcyjnych.