×
Usługa online
✉️E-mail: 💬WhatsApp: +86 18011793320
💡
  • Dom
  • Blogi
  • Walidacja czyszczenia farmaceutycznego: Kompletny przewodnik po zgodności z GMP, Protokoły i metody pobierania próbek

Walidacja czyszczenia farmaceutycznego: Kompletny przewodnik po zgodności z GMP, Protokoły i metody pobierania próbek

W produkcji farmaceutycznej, skuteczne czyszczenie sprzętu jest niezbędne do utrzymania jakości produktu i zapobiegania zanieczyszczeniu krzyżowemu pomiędzy partiami. Dobrze zaprojektowany Walidacja czyszczenia proces pomaga producentom udowodnić, że ich procedury czyszczenia mogą konsekwentnie usuwać pozostałości produktu i spełniać wymagania Wymagania GMP. Dla zespołów produkcyjnych i nabywców sprzętu, wybierać maszyny farmaceutyczne dzięki konstrukcji łatwej w czyszczeniu może również ułatwić walidację, skrócić przestoje, i poprawić ogólną wydajność produkcji.
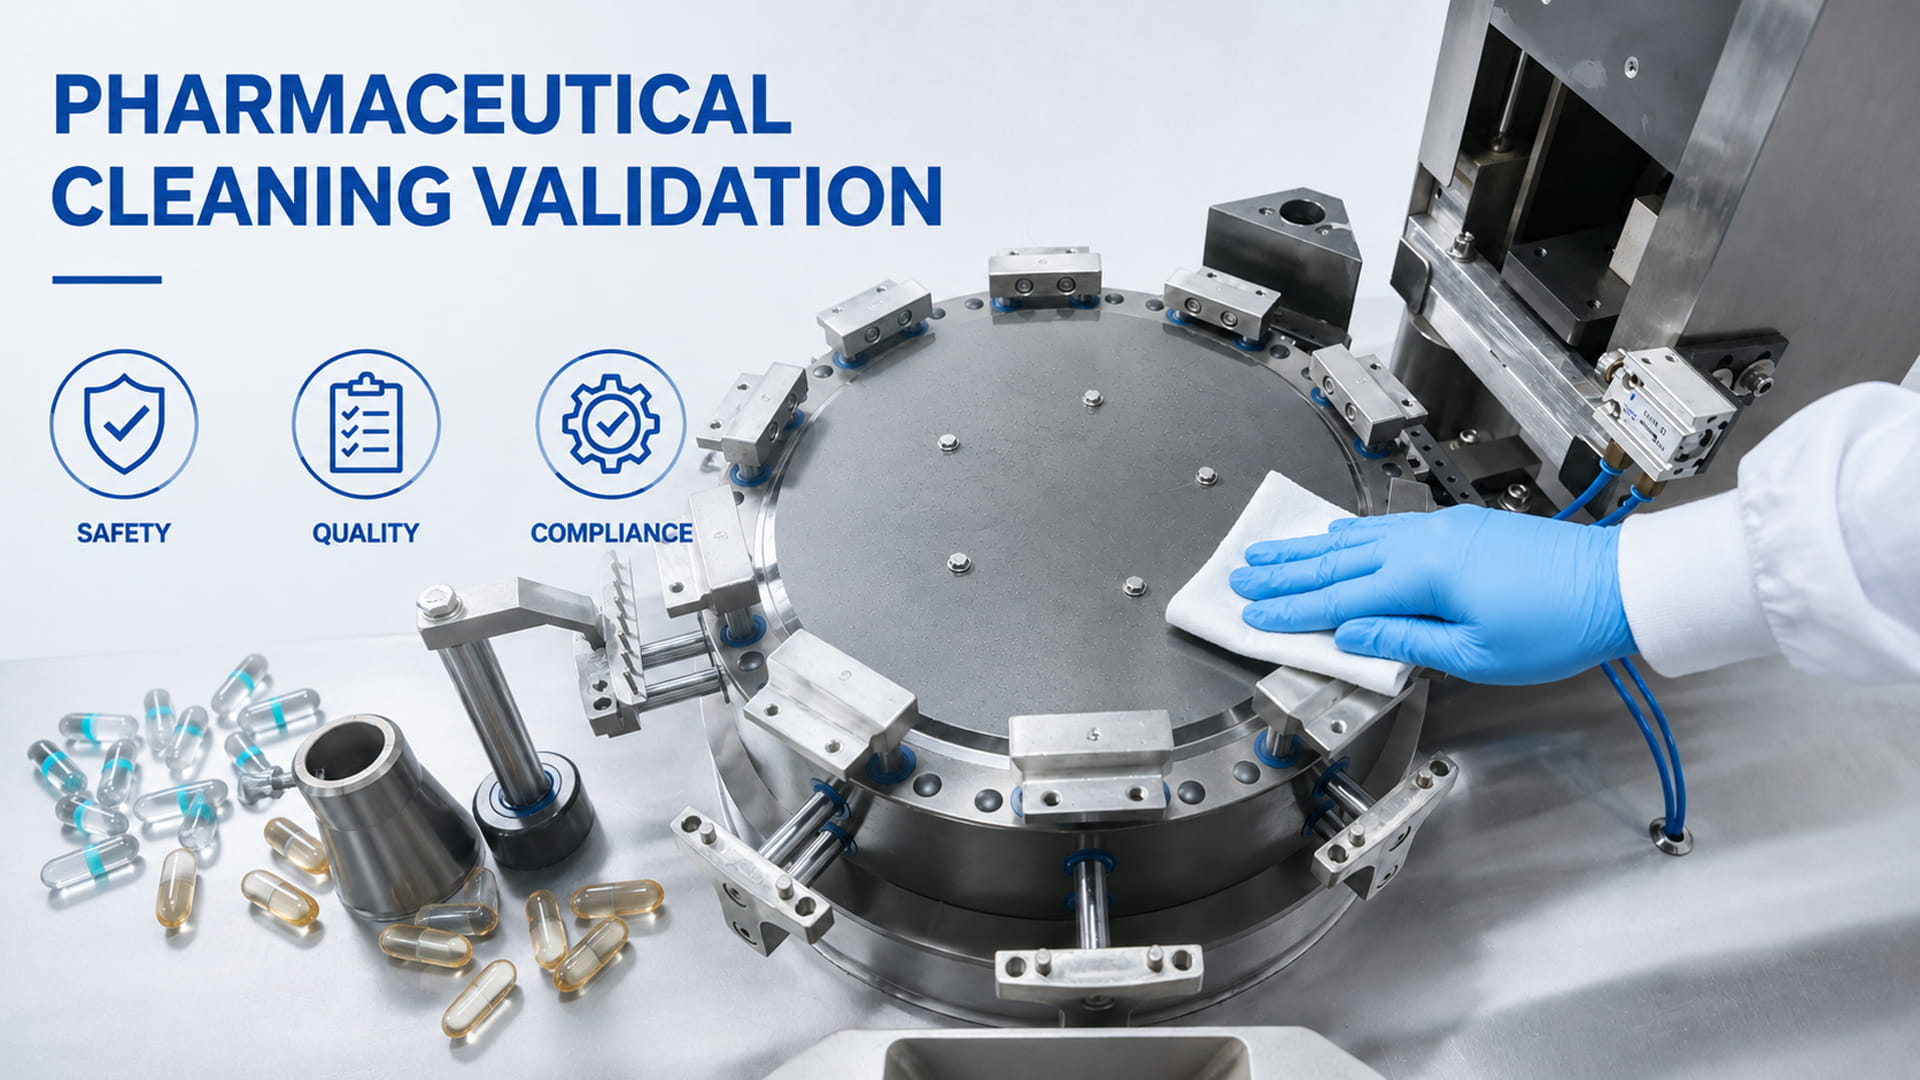
Walidacja czyszczenia farmaceutycznego


Co to jest walidacja czyszczenia farmaceutycznego?

W prostych słowach, Walidacja czyszczenia dostarcza obiektywnych dowodów na to, że procedura czyszczenia konsekwentnie spełnia określone standardy. Jak podaje jedno ze źródeł branżowych, Walidacja czyszczenia to a „udokumentowana gwarancja” aby czyszczenie można było przeprowadzić niezawodnie i wielokrotnie, aby osiągnąć określony poziom czystości. W rzeczywistości, oznacza to pokazanie pozostałości poprzednich produktów, środki czyszczące, a drobnoustroje są usuwane do akceptowalnego poziomu ze wszystkich powierzchni mających kontakt z produktem.

Organy regulacyjne zgadzają się. Na przykład, FDA 21 CFR 211.67(A) wymaga każdego elementu wyposażenia (dedykowane lub wielokrotnego użytku) być „oczyszczony… aby zapobiec… zanieczyszczeniu, które mogłoby wpłynąć na bezpieczeństwo, tożsamość, wytrzymałość, jakość, lub czystość produktu leczniczego”. WHO w podobny sposób wyjaśnia, że ​​celem walidacji czyszczenia jest wykazanie, że sprzęt jest konsekwentnie czyszczony z produktu, detergent, i pozostałości drobnoustrojów do akceptowalnego poziomu, aby zapobiec zanieczyszczeniu i zanieczyszczeniu krzyżowemu. Innymi słowy, Walidacja czyszczenia dotyczy bezpieczeństwa pacjenta: zapewnienie, że jedna partia produktu nie będzie mogła „przenieść się” i zanieczyścić kolejnej.


Dlaczego walidacja czyszczenia jest ważna w produkcji farmaceutycznej?

Program walidacji dokładnego czyszczenia daje producentom pewność (i zapewnienie organów regulacyjnych) To zanieczyszczenie krzyżowe jest kontrolowane. Bez tego, pozostałości silnego API lub alergen z jednej partii może znaleźć się w następnym produkcie, potencjalnie szkodząc pacjentom lub powodując: przypomnienie sobie czegoś. FDA wyraźnie stwierdza, że ​​firmy „musi potwierdzić, że procedury czyszczenia są odpowiednie, aby zapewnić, że nie nastąpi zanieczyszczenie krzyżowe”. Jest to szczególnie istotne w obiekty wieloproduktowe (powszechne w CDMO i producentów suplementów). Wytyczne WHO podkreślają, że walidacja czyszczenia jest szczególnie ważna w zakładach wytwarzających wiele produktów, i powinno być stosowane do wszystkich urządzeń produkcyjnych i procedur sanitarnych.

Poza zanieczyszczeniem, Walidacja czyszczenia polega na zapewnieniu jakość produktu. Jeśli sprzęt nie zostanie odpowiednio wyczyszczony, pozostałości środków chemicznych lub rozwój drobnoustrojów mogą zagrozić działaniu tożsamość, wytrzymałość, i czystość kolejnych partii. Krótko mówiąc, Walidacja czyszczenia gwarantuje jakość produktu i zdrowie pacjenta. Jest to również wymóg regulacyjny. Niezależnie od tego, czy podlegasz jurysdykcji FDA (21 Część CFR 211) lub GMP UE (EMA/I), władze wymagają udokumentowanej walidacji czyszczenia w ramach pełnego programu GMP. Niezatwierdzenie czyszczenia może skutkować wyświetleniem ostrzeżeń, produkt trzyma, a nawet wspomina.


Wymagania GMP dotyczące walidacji czyszczenia

Wymagania regulacyjne: FDA, EMA, KTO, ZDJĘCIE/S. Wszystkie główne wytyczne wymagają walidacji czyszczenia, ale z nieco innym naciskiem. w NAS, CGMP FDA (Tytuł 21 CFR 211.67) określa podstawowe wymagania: sprzęt należy oczyścić, aby zapobiec zanieczyszczeniu krzyżowemu. Wytyczne FDA zalecają stosowanie skutecznych metod pobierania próbek i metod analitycznych w celu sprawdzenia czystości. Szczególnie, FDA wyjaśnia to „same płukanie… byłoby nie do przyjęcia” do walidacji; firmy powinny, jeśli to możliwe, bezpośrednio przecierać powierzchnie. W praktyce oznacza to, że zazwyczaj łączy się pobieranie wymazu i płukania w celu pokrycia wszystkich obszarów.

w UE, EMA Załącznik GMP UE 15 (2015) oraz wytyczne EMA wymagają walidacji czyszczenia w ramach walidacji procesu. Załącznik 15 wyraźnie stwierdza „Należy przeprowadzić walidację czyszczenia w celu potwierdzenia skuteczności dowolnej procedury czyszczenia całego sprzętu mającego kontakt z produktem.”. Stwierdza również, że limity przeniesienia muszą być uzasadnione toksykologicznie (oparte na zdrowiu) ocena. Innymi słowy, zdefiniuj kryteria akceptacji w sposób naukowy (patrz poniżej) i udokumentować uzasadnienie. Podejście UE kładzie nacisk na: oparte na ryzyku, oparte na zdrowiu strategia: obliczyć maksymalne dopuszczalne przeniesienie (Uroczy) lub Dozwolone dzienne narażenie (PDE) wartości dla pozostałości aktywnych.

WHO i PIC/S również udzielić wskazówek. The WHO GMP TRS 1019 (2019) Załącznik na walidacji oznacza, że ​​walidacja czyszczenia „dostarcza udokumentowany dowód na to, że zatwierdzona procedura czyszczenia zapewni czysty sprzęt, nadaje się do zamierzonego zastosowania”. Ten dokument WHO (wspólny punkt odniesienia na całym świecie) podkreśla, że ​​w przypadku trywialnego czyszczenia nie jest wymagana walidacja czyszczenia (podłogi, ściany) Ale Jest potrzebne w krytycznych urządzeniach mających kontakt z produktem w zakładach wieloproduktowych. Komisja PIC/S (konsorcjum organów regulacyjnych) podobnie definiuje walidację czyszczenia jako dowód, że pozostałości zostaną usunięte „poniżej naukowo ustalonego maksymalnego dopuszczalnego poziomu przeniesienia”.

Razem, źródła te ustalają istotne elementy: określić dopuszczalne limity pozostałości, opracować solidne procedury czyszczenia, próbki przy użyciu zwalidowanych metod, analizować za pomocą odpowiednich testów, i wykazać, że każdy element wyposażenia może być czyszczony w sposób spójny w podanych granicach.

Pobieranie wymazów z powierzchni stykowych sprzętu farmaceutycznego podczas walidacji czyszczenia w celu potwierdzenia usunięcia pozostałości i zapobiegania zanieczyszczeniu krzyżowemu.
Obraz: Pobieranie wymazów z powierzchni stykowych sprzętu farmaceutycznego podczas walidacji czyszczenia w celu potwierdzenia usunięcia pozostałości i zapobiegania zanieczyszczeniu krzyżowemu. Notatka: FDA wyraźnie stwierdza, że ​​same próbki do płukania nie wystarczą; należy również przetrzeć wymazem powierzchnie mające kontakt z produktem.


Jakie są kluczowe kroki w procesie walidacji czyszczenia?

Walidacja czyszczenia jest zasadniczo projektem. Poniżej znajduje się opis typowego procesu krok po kroku:

  1. Zidentyfikuj sprzęt, Produkty, i najgorsze scenariusze. Rozpocznij od wyszczególnienia całego sprzętu produkcyjnego, który ma kontakt z produktem (miksery, blendery, Wypełniacze kapsułki, tabletkarki, linie napełniania, itp.) i produkty działają na każdym. Za każdy element wyposażenia, zidentyfikować najgorszy przypadek produkt lub scenariusz, który pozostawi najtrudniejsze pozostałości do usunięcia (np. potężne API, lepka formuła, lub czerwony barwnik). Często, maszyna używana do produktu o najwyższym dozowaniu lub produktu najtrudniejszego do czyszczenia jest poddawana walidacji, a następnie inne są pokazywane podobnie w sposób logiczny. Urządzenia o podobnej konstrukcji mogą, jeśli jest to uzasadnione, udostępniać dane walidacyjne.
  2. Zdefiniuj kryteria akceptacji (Limity pozostałości). Zdecyduj, jak czysty jest „wystarczająco czysty”. Celem jest zapewnienie, że przeniesienie poprzedniego produktu nie będzie toksyczne ani skuteczne w przypadku użycia przez osobę przyjmującą następny produkt. Powszechnym podejściem jest obliczenie a Maksymalne dopuszczalne przeniesienie (Uroczy) lub zastosuj limit zależny od stanu zdrowia (np. PDE) w oparciu o moc i dzienną dawkę poprzedniego produktu. Załącznik UE GMP 15 wyraźnie wymaga toksykologicznego uzasadnienia limitów przeniesienia. Na przykład, jedną z konserwatywnych zasad jest zezwolenie na nie więcej niż 10 ppm (0.001%) poprzedniego API w stosunku do jego normalnej dawki. Kryteriami akceptacji może być także uwzględnienie widocznej czystości (np. żadnych cząstek ani plam), oraz limity pozostałości środków czyszczących. Pamiętaj, aby udokumentować uzasadnienie wybranych limitów (często w ocenie ryzyka lub protokole).
  3. Opracuj procedurę czyszczenia. Napisz szczegółową procedurę czyszczenia (często jako SOP) określenie środków czyszczących, stężenia, czasy kontaktu, temperatury, i kroki (płukanie, szorowanie, itp.). Może to obejmować wiele etapów: np. namoczenie w rozpuszczalniku organicznym, następnie mycie wodą z detergentem, a następnie wielokrotne płukanie. Procedura powinna być praktyczna i można ją powtarzać. Cechy konstrukcyjne sprzętu (gładkie powierzchnie, złącza bezspawowe, zbiorniki spustowe) bardzo tu pomogą. Upewnij się, że wybrane środki czyszczące są kompatybilne z materiałami maszyny (stal nierdzewna, uszczelki) i nie pozostawiać lepkich pozostałości.
  4. Określ metody i lokalizację pobierania próbek. Zaplanuj, w jaki sposób będziesz sprawdzał czystość. Typowe techniki pobierania próbek obejmują:
  5. Pobieranie wymazu: Używając zwilżonego wacika, wytrzyj określone obszary powierzchni urządzenia (np. wewnątrz rynny wylotowej, uszczelka, zawór, itp.). Wymaz jest bezpośredni, ale ograniczony do dostępnych miejsc.
  1. Pobieranie próbek do płukania: Zbieranie płynu do płukania końcowego po czyszczeniu poprzez przepływ wody lub rozpuszczalnika przez urządzenie (lub poprzez płukanie części). Pobieranie próbek z płukania może obejmować wewnętrzne kanały lub złożone kształty.
  2. Ekstrakcja bezpośrednia: Do zdemontowanych części, możesz zanurzyć składnik w rozpuszczalniku i przeanalizować tę ciecz.

Wytyczne FDA są jasne „samo płukanie byłoby nie do przyjęcia” jako jedyną metodę weryfikacji. W rzeczywistości, stosuje się kombinację próbek wymazów i płukanek. Wybierz reprezentatywne miejsca pobierania próbek dla każdego elementu wyposażenia (zazwyczaj najtrudniejsze do czyszczenia miejsca). Przed testowaniem, sprawdzić, czy metody pobierania próbek umożliwiają odzyskanie wystarczającej ilości docelowych pozostałości (zwane badaniami rekonwalescencji).

  1. Testowanie analityczne. Przeanalizuj próbki pod kątem pozostałości. Wybór metody zależy od składu chemicznego pozostałości: do powszechnych wyborów należy HPLC (wysokosprawna chromatografia cieczowa) dla określonych API lub środków czyszczących, Spektroskopia UV-VIS, Spis treści (całkowitego węgla organicznego) dla materii organicznej, przewodność/pH dla detergentów jonowych, lub GC w przypadku lotnych rozpuszczalników. HPLC jest często uważana za „złoty standard” specyficzności. WHO i inni zauważają, że TOC może być akceptowalny, jeśli docelowe pozostałości są organiczne i bogate w węgiel. Niezależnie od metod, których używasz, muszą zostać zatwierdzone lub zakwalifikowane do zamierzonego zastosowania. Zaplanuj walidację metody (liniowość, wrażliwość) i upewnij się, że limity wykrywalności są znacznie poniżej kryteriów akceptacji.
  2. Wykonaj przebiegi weryfikacyjne & Dokumentuj wyniki. Przeprowadź weryfikację czyszczenia przynajmniej przez producenta 3 kolejne partie na pełną skalę (lub prowadzona kampania) w normalnych warunkach, a następnie zastosować SOP czyszczący, i pobieranie próbek/analizowanie za każdym razem. Zbierz dane i pokaż, że wszystkie wyniki mieszczą się w granicach akceptacji. Udokumentuj wszystko w formacie A Raport z walidacji czyszczenia: protokół, standardowe procedury operacyjne, surowe dane, obliczenia, odchylenia, i wnioski. Jeśli jakikolwiek test się nie powiedzie, zbadaj przyczyny źródłowe i dokonaj przeglądu czyszczenia, aż kryteria zostaną spełnione. Po zatwierdzeniu, proces jest rozważany potwierdzone.
  3. Bieżące monitorowanie. Po wstępnej weryfikacji, z biegiem czasu nadal sprawdzaj czystość. Próbki okresowego czyszczenia (zwłaszcza po konserwacji lub zmianach receptury) są zalecane. Prowadź także dokładną dokumentację (Rewizje SPO, zapisy partii). Jeśli sprzęt lub procesy ulegną zmianie, możesz potrzebować ponownej lub częściowej walidacji (Załącznik 15 zaleca podejście oparte na cyklu życia).
Odkurzanie tabletkarki farmaceutycznej przed produkcją w ramach walidacji czyszczenia farmaceutycznego i konserwacji zapobiegawczej sprzętu
Obraz: Odkurzanie tabletkarki farmaceutycznej przed produkcją w ramach walidacji czyszczenia farmaceutycznego i konserwacji zapobiegawczej sprzętu


Typowe wyzwania i pułapki

Walidacja czyszczenia często napotyka przeszkody. Kluczowe wyzwania obejmują:

  • Złożone wyposażenie i martwe strefy: Nowoczesne maszyny mają uszczelki, szczeliny, lub skomplikowanych części, które zatrzymują proszek (np. wewnątrz obudów ślimaków lub dysz napełniających). Te trudno dostępne miejsca wymagają starannego zaprojektowania czyszczenia i pobrania próbek. FDA i WHO kładą nacisk na wybór najgorszego sprzętu i pobieranie próbek ze wszystkich krytycznych lokalizacji.
  • Zmienność operatora: Ręczne etapy czyszczenia mogą być niespójne, jeśli operatorzy nie są dobrze przeszkoleni. Jak zauważa jeden z artykułów branżowych, sprzątanie jest często traktowane jako refleksja: „brak jasnych SOP… powoduje, że operatorzy inaczej interpretują instrukcje czyszczenia”. Niekompletne lub pośpieszne czyszczenie prowadzi do awarii. Dobry trening, jasne listy kontrolne, i nadzór są niezbędne.
  • Zakłócenia analityczne: Zapewnienie, że test wykrywa jedynie pozostałość docelową (nie zawiera detergentów ani substancji zanieczyszczających środowisko) może być trudne. Możesz potrzebować specjalistycznej ekstrakcji lub oczyszczenia. Również, niektóre bardzo czułe metody pozwalają wykryć drobny „kurz” w tle – dlatego kryteria akceptacji muszą być realistyczne. Zapamiętaj wytyczne FDA: czystość musi jedynie spełniać standardy bezpieczeństwa i jakości, niemożliwe poziomy „zero pozostałości”..
  • Obawy mikrobiologiczne: Szczególnie w przypadku urządzeń narażonych na działanie wilgotnego środowiska, Mogą tworzyć się biofilmy drobnoustrojów, które są odporne na rutynowe czyszczenie. Walidacja czyszczenia zwykle koncentruje się na pozostałościach chemicznych, monitoring mikrobiologiczny (kultury wymazów) może być również potrzebne w przypadku produktów sterylnych lub wrażliwych. Weryfikacja sanityzacji (np. żrący lub gorący) może być częścią procesu.

Ogólnie, najlepszą obroną jest A podejście oparte na ryzyku (zgodnie z zaleceniami ICH Q9 i wytycznymi branżowymi). Skoncentruj wysiłki w zakresie walidacji na obszarach/produktach wysokiego ryzyka (potężne interfejsy API, wspólny sprzęt) i udokumentuj to skupienie.


Konstrukcja sprzętu ułatwiająca czyszczenie (Funkcje przyjazne GMP)

Ogromnym czynnikiem umożliwiającym pomyślną walidację czyszczenia jest projektowanie sprzętu. FDA wyraźnie wymaga, aby sprzęt był zaprojektowany tak, aby ułatwić czyszczenie. W rzeczywistości, szukać:

  • Powierzchnie kontaktowe ze stali nierdzewnej: Dopuszczony do kontaktu z żywnością nierdzewny (304/316) jest higieniczny i nieporowaty. Nie reaguje z API i jest łatwy do sterylizacji. Wszystkie części mające kontakt z produktem powinny być wykonane ze stali nierdzewnej lub równoważnego materiału klasy FDA. Unikać materiałów, które mogłyby wchłonąć lub zatrzymać produkt (np. trochę plastików, guma).
  • Gładki, Nachylone powierzchnie: Zaokrąglone rogi i nachylone tace ułatwiają odpływ cieczy i zapobiegają tworzeniu się kieszeni z proszkiem. Spoiny powinny być gładkie. Im mniej „martwych nóg” lub dziur na ścieżce produktu, tym lepiej.
  • Części szybkozłączne/demontowalne: Leje, pokrywki, okładki, i płyty wypełniające, które można wyjąć bez użycia narzędzi (lub za pomocą kilku śrub ręcznych) ułatwiają dostęp do ukrytych obszarów. Na przykład, wybierz maszyny, w których znajdują się zbiorniki, ślimaki, a tace zatrzaskują się lub odkręcają w ciągu kilku minut w celu ręcznego czyszczenia. Zmniejszona liczba części ogólnie przyspiesza proces.
  • Możliwość CIP/SIP (jeśli ma to zastosowanie): Do większych instalacji, zautomatyzowane Czyszczenie na miejscu (CIP) systemy mogą płukać obwody. Do większości małych i średnich maszyn pakujących, stosuje się czyszczenie ręczne, ale istnieją pewne zautomatyzowane systemy (jak kolektory CIP w płynnych wypełniaczach).
  • Certyfikacja i dokumentacja: Szukaj sprzętu od renomowanych dostawców, który spełnia normy CE/FDA i jest wyposażony w dokumentację potwierdzającą czyszczenie. Dobrzy dostawcy często dostarczają dane dotyczące możliwości czyszczenia lub są gotowi wspólnie opracować protokół czyszczenia.

Określając te cechy konstrukcyjne, drastycznie skracasz czas czyszczenia i wysiłek związany z walidacją. Na przykład, Maszyny do napełniania kapsułek Jinlu są zbudowane z łatwo odłączanych zbiorników, rynny nierdzewne, i zamknięte osłony przeciwpyłowe – wszystko po to, aby zminimalizować gromadzenie się pozostałości. Podobnie, pęcherz I maszyny pakujące w torebki z niewymagającymi użycia narzędzi panelami dostępu ułatwiają operatorom dotarcie do wszystkich powierzchni w celu oczyszczenia. Wybór odpowiedniego sprzętu na początku to połowa sukcesu w walidacji czyszczenia.


Czyszczenie maszyny do napełniania kapsułek: Studium przypadku

Na szczególną uwagę zasługują wypełniacze kapsułek. Maszyny te obsługują proszki i kapsułki, dlatego dokładne czyszczenie jest koniecznością. Kluczowe punkty dotyczące czyszczenia linii napełniania kapsułek obejmują:

  • Zdemontuj krytyczne części: Po każdej partii, komponenty takie jak stacja benzynowa, dyski dozujące, szpilki do ubijania, I leje na kapsułki należy wyjąć i wyczyścić osobno. Części te bezpośrednio stykają się z produktem i często zatrzymują proszek pomiędzy seriami. Aby to ułatwić, maszyny Jinlu wykorzystują zaczepy leja zasypowego i pokrętła szybkiego zwalniania.
  • Etapy czyszczenia na sucho i na mokro: Pierwszy, czyścić chemicznie, aby usunąć luzem proszki (sprężone powietrze, pędzle). Następnie wyczyść na mokro przy użyciu łagodnych detergentów lub alkoholu izopropylowego do odkażania. Na przykład, wycierając tarczę dozującą i obszar ubijania 70% IPA rozpuszcza większość pyłów organicznych, nie powodując rdzewienia metalu. Zawsze dokładnie spłucz po użyciu detergentu.
  • Skoncentruj się na trudnych punktach: Tacki oddzielające kapsułki i obszary wyrzutu zbierają kurz z kapsułek. Sprawdź także przewody podciśnieniowe i jednostki orientacji kapsułek. W automatach, każdy podajnik lub sito należy oczyścić z drobnych cząstek.
  • Udokumentowana procedura: Przygotuj jasne SOP dotyczące czyszczenia linii kapsułek, włączając zdjęcia jak wygląda stan „czysty”. (brak proszku na powierzchniach maszyn i wizualny kolor powierzchni). Operatorzy pociągów do kontroli na bieżąco. Niektóre firmy przeprowadzają nawet próby napełniania pożywką lub placebo, aby sprawdzić, czy w maszynach do kapsułek nie występuje zanieczyszczenie krzyżowe.
Operator ubrany w odzież do pomieszczeń czystych czyści stół obrotowy maszyny do napełniania kapsułek farmaceutycznych podczas walidacji czyszczenia farmaceutycznego, aby zapobiec zanieczyszczeniu krzyżowemu
Obraz: Operator ubrany w odzież do pomieszczeń czystych czyści stół obrotowy maszyny do napełniania kapsułek farmaceutycznych podczas walidacji czyszczenia farmaceutycznego, aby zapobiec zanieczyszczeniu krzyżowemu. W rzeczywistości, sprzątanie napełnić zbiornik, płyta dozująca, i szpilki do ubijania po każdym uruchomieniu ma kluczowe znaczenie dla zgodności maszyny kapsułkowej z GMP.

Maszyny kapsułkowe w serwisie GMP często wykonywane są w surowe środowiska (zakurzony proszek). Wypełniacze kapsułek Jinlu rozwiązują ten problem, stosując powłoki antystatyczne i zamknięte zbiorniki, aby ograniczyć wydostawanie się proszku, dzięki czemu czyszczenie jest bezpieczniejsze, a walidacja łatwiejsza.


Najlepsze praktyki dotyczące pomyślnej walidacji czyszczenia

Aby to wszystko powiązać, Oto kilka nadrzędnych najlepszych praktyk:

  • Stosuj podejście oparte na ryzyku: Zgodnie z zaleceniami ICH Q9, skoncentruj się na najbardziej ryzykownych związkach/sprzętach. Walidacja każdego elementu wyposażenia pomocniczego (ściany, podłogi, itp.) jest niepotrzebne; skoncentruj się na powierzchniach mających kontakt z produktem.
  • Trenuj i wzmacniaj swój zespół: Upewnij się, że operatorzy i analitycy kontroli jakości w pełni rozumieją protokół czyszczenia. Regularne szkolenia i jasne listy kontrolne/SOP zmniejszają zmienność.
  • Zachowaj szczegółową dokumentację: Każde badanie walidacyjne powinno mieć protokół, surowe dane, i raport końcowy. Załącznik 15 a WHO wymaga, aby były one zatwierdzone przez personel zajmujący się jakością. Prowadź także dzienniki rutynowych kontroli warunków sanitarnych.
  • Przejrzyj i ponownie zweryfikuj: Kiedy zmieniasz recepturę, przedłużyć kampanie, lub ulepszyć sprzęt, ponownie sprawdź walidację czyszczenia. Nawet niewielkie zmiany mogą mieć wpływ na ryzyko pozostałości. Dokumentuj wszystkie działania rewalidacyjne.
  • Współpracuj z dostawcami: Dostawcy sprzętu często mają zalecenia dotyczące czyszczenia. Na przykład, w przypadku stosowania specjalistycznych smarów, upewnij się, że są kompatybilne ze środkami czyszczącymi. Niektóre firmy udostępniają protokoły walidacji czyszczenia swoich maszyn.

Obraz: Czyste środowisko laboratorium analitycznego (opakowanie blistrowe lub laboratorium kontroli jakości). Dobra walidacja czyszczenia wymaga zarówno odpowiednich procedur czyszczenia, jak i dokładnych testów (np. HPLC, Spis treści) aby upewnić się, że nie pozostały żadne pozostałości. Lista kontrolna walidacji czyszczenia: Szybka tabela podsumowująca najważniejsze elementy.

Przedmiot Wymóg
Sprzęt zidentyfikowany Lista wszystkich maszyn mających kontakt z produktem
Procedura czyszczenia Pisemny, zatwierdzony, i podążałem (MACZANKA)
Plan pobierania próbek Metody (wytrzeć/wypłukać), lokalizacje, częstotliwość
Kryteria akceptacji Zdefiniowane (Limity MACO/PDE)
Metody analityczne Sprawdzone testy (HPLC, Spis treści, itp.)
Raport z walidacji Protokół uzupełniony, wyniki zatwierdzone przez QA

Właściwa walidacja czyszczenia jest niezbędna w produkcji farmaceutycznej GMP. Chroni jakość produktu i bezpieczeństwo pacjentów, zapobiegając zanieczyszczeniu krzyżowemu. Dobrze zaprojektowany sprzęt znacznie zmniejsza problemy związane z walidacją: gładkie części kontaktowe ze stali nierdzewnej, minimalne martwe strefy, i szybki demontaż oznaczają, że czyszczenie jest szybsze i bardziej spójne. I zbieranie Jeinlu, projektujemy wypełniacze kapsułek, pakowarki blistrowe, i linie rozlewnicze mając na uwadze te zasady, aby pomóc producentom w przestrzeganiu światowych standardów GMP.


Wniosek

Podsumowując, Walidacja czyszczenia farmaceutycznego chodzi o udowodnienie "czysty" z danymi i dokumentacją. Postępując zgodnie z ustrukturyzowanym procesem – wybierając produkty najgorszego przypadku, ustalanie limitów (jak MACO), pisanie jasnych SOP dotyczących sprzątania, próbkowanie mądrze, i testowanie za pomocą HPLC/TOC – możesz wykazać zgodność zarówno organom regulacyjnym, jak i zespołom ds. jakości. Pamiętać: inwestować w Sprzęt przyjazny GMP Teraz (nierdzewny, ergonomiczna konstrukcja) aby zaoszczędzić czas na późniejszej weryfikacji. Jeśli szukasz maszyn do napełniania lub pakowania kapsułek zbudowanych z myślą o łatwym czyszczeniu i zgodności, rozważ skład Jinlu Packing maszyny do napełniania kapsułki, pakowarki blistrowe, I linie rozlewnicze farmaceutyczne. Nasz sprzęt został zaprojektowany z myślą o szybkiej wymianie i dokładnym czyszczeniu, pomagając zapewnić bezproblemowy przebieg walidacji.

Gotowy do usprawnienia walidacji czyszczenia? Skontaktuj się z Jinlu Packing aby dowiedzieć się, w jaki sposób nasze maszyny do napełniania i pakowania kapsułek zgodne z GMP mogą zaspokoić Twoje potrzeby w zakresie produkcji farmaceutycznej.


Często zadawane pytania dotyczące walidacji czyszczenia farmaceutycznego

Na czym polega walidacja czyszczenia w przemyśle farmaceutycznym?

Walidacja czyszczenia to udokumentowany proces stosowany w celu wykazania, że ​​procedury czyszczenia sprzętu farmaceutycznego mogą w sposób ciągły usuwać pozostałości produktu, aktywne składniki farmaceutyczne (API), środki czyszczące, i potencjalnych zanieczyszczeń do akceptowalnego poziomu.

W produkcji farmaceutycznej, Walidacja czyszczenia dostarcza dowodów, że sprzęt nadaje się do produkcji następnej partii bez powodowania zanieczyszczeń krzyżowych lub wpływu na jakość produktu.

Dlaczego walidacja czyszczenia jest ważna w produkcji farmaceutycznej?

Walidacja czyszczenia jest ważna, ponieważ sprzęt farmaceutyczny jest często używany do wytwarzania różnych produktów lub partii. Bez skutecznej walidacji, pozostałe pozostałości mogą zanieczyścić kolejny produkt i wpłynąć na jego bezpieczeństwo, tożsamość, wytrzymałość, lub czystość.

Prawidłowo przeprowadzony proces walidacji czyszczenia pomaga producentom:
• Zapobiegaj zanieczyszczeniom krzyżowym
• Spełniają wymagania zgodności z GMP
• Poprawa bezpieczeństwa produkcji
• Redukcja ryzyka jakościowego podczas zmiany produktu

Jakie są główne etapy procesu walidacji czyszczenia?

Proces walidacji czyszczenia zwykle obejmuje ocenę sprzętu, opracowanie procedury czyszczenia, ustalanie kryteriów akceptacji, próbowanie, testy analityczne, i dokumentacja walidacyjna.

Jakie są kryteria akceptacji walidacji czyszczenia?

Kryteria akceptacji walidacji czyszczenia określają maksymalne dopuszczalne poziomy pozostałości po czyszczeniu, łącznie z pozostałościami API, środki czyszczące, i potencjalnych zanieczyszczeń.

Jaki sprzęt wymaga walidacji czyszczenia?

Większość sprzętu do produkcji farmaceutycznej, który ma kontakt z produktami, wymaga walidacji czyszczenia, w tym maszyny do napełniania kapsułek, tabletkarki, miksery, i sprzęt do transportu proszku.

Jakie metody pobierania próbek są stosowane do walidacji czyszczenia?

Dwie popularne metody pobierania próbek to pobieranie wymazu i pobieranie próbek z płukania. Producenci często wybierają metody w oparciu o konstrukcję sprzętu, dostępność, i właściwości pozostałości.

Jak konstrukcja sprzętu wpływa na walidację czyszczenia?

Konstrukcja sprzętu ma bezpośredni wpływ na skuteczność czyszczenia. Maszyny o gładkich powierzchniach, mniej martwych obszarów, a łatwe do usunięcia części są łatwiejsze do czyszczenia i sprawdzania.

Jak często należy przeprowadzać walidację czyszczenia?

Częstotliwość walidacji czyszczenia zależy od użycia sprzętu, zmiany produktu, ryzyka procesowe, i wymagania regulacyjne. Ponowna walidacja może być konieczna po większych zmianach w sprzęcie lub procedurach czyszczenia.

Jaka jest różnica między weryfikacją czyszczenia a walidacją czyszczenia?

Weryfikacja czyszczenia potwierdza, że ​​konkretna operacja czyszczenia spełnia wymagania, natomiast walidacja czyszczenia dowodzi, że proces czyszczenia jest niezawodny i powtarzalny w czasie.

W jaki sposób producenci sprzętu farmaceutycznego mogą wspierać walidację czyszczenia?

Producenci sprzętu mogą wspierać walidację czyszczenia, dostarczając projekty maszyn zgodne z GMP, konstrukcje łatwe w czyszczeniu, specyfikacje materiałowe, oraz dokumentacja potrzebna do kwalifikacji i walidacji.


Referencje:
1.Walidacja procesów czyszczenia —— NAS. Administracja Żywności i Leków
2.Pytania i odpowiedzi dotyczące aktualnych wymagań dobrej praktyki produkcyjnej | Sprzęt —— NAS. Administracja Żywności i Leków
3.Przewodnik: Cykl życia walidacji czyszczenia – Zastosowania, Metody, & Sterownica —— ISPE
4.Przewodnik po walidacji czyszczenia (graficzny interfejs użytkownika-0028) —— Zdrowie Kanada
5.EudraLex – Tom 4 – Dobra Praktyka Produkcyjna (GMP) wytyczne —— Komisja Europejska
6.Walidacja czyszczenia: Kompletny przewodnik po zdrowiu – Podejście oparte na krzyżu chemicznym – Ocena ryzyka zanieczyszczenia —— PDA JPST

Udostępnij ten artykuł:
Zdjęcie Drobny Fu
Drobny Fu

Drobny Fu, Założyciel Jinlupackingu, przynosi 20 lat doświadczenia w sektorze maszyn farmaceutycznych. Pod jego kierownictwem, Jinlu wyrosło na zaufanego dostawcę integrującego projektowanie, produkcja, i sprzedaż. Petty z pasją dzieli się swoją głęboką wiedzą branżową, aby pomóc klientom poruszać się po zawiłościach opakowań farmaceutycznych, zapewnienie, że otrzymają nie tylko sprzęt, ale prawdziwe partnerstwo w zakresie kompleksowych usług dostosowanych do ich celów produkcyjnych.

Spis treści

Wyślij zapytanie

Zostaw odpowiedź

Twój adres e-mail nie zostanie opublikowany. Pola wymagane są zaznaczone *

Uzyskaj bezpłatną wycenę

*Szanujemy Twoją poufność i wszystkie dane są chronione. Twoje dane osobowe będą wykorzystywane i przetwarzane wyłącznie na potrzeby rozwiązania JL.